
Leitungstechnologie der Brillen: Beantwortung der Konformitätsfrage
Wie Vorschriften ein Knochenleitungsprodukt erreichen
Vorschriften erreichen ein Knochenleitungsprodukt auf eine Weise, wie sie kein anderes Produkt in diesem Katalog erreichen, denn die wichtigste veröffentlichte Spezifikation des Produkts bestimmt zugleich seine regulatorische Kategorie.
Unser Eintrag für das Knochenleitungsprodukt weist eine Verstärkungsverstärkung von 35 dB, einen Akku mit 200 mAh, eine Ladezeit von höchstens zwei Stunden, eine Laufzeit von rund sieben Stunden und Laden über Type-C aus. Es wird keine Modellbezeichnung veröffentlicht, und der Zertifizierungsstatus ist uns nicht bekannt. Der Wert von 35 dB ist der höchste veröffentlichte Parameter in der gesamten Produktreihe und geht in derselben Zeile mit dem größten Konformitätsrisiko einher.
Daher lässt sich Leitungstechnologie der Brillen Technologie-Smart-Brillen wie Vorschriften dies beeinflussen am besten als Frage verstehen, welches Produkt es in jedem Zielmarkt rechtlich ist – und als Hinweis darauf, dass die Antwort durch einen Satz der Produktbeschreibung und nicht durch eine Komponente festgelegt wird.
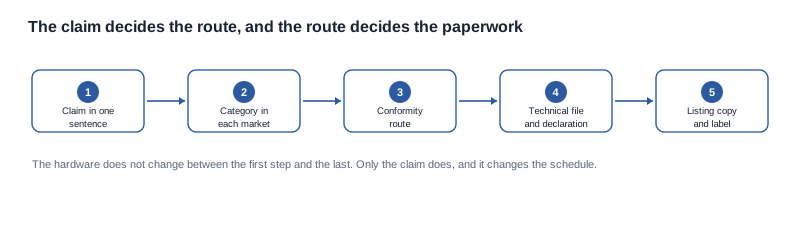
Die praktische Folge für ein Einkaufsteam ist eine Umkehrung der üblichen Reihenfolge der Arbeitsschritte. In den meisten Hardwareprogrammen ist die Konformität der letzte Schritt vor dem Versand. Hier ist sie der erste, da die Angabe formuliert werden muss, bevor die Akte zusammengestellt werden kann, die Akte jedoch zusammengestellt werden muss, bevor die Gestaltung freigegeben werden kann, und die Korrektur der Gestaltung länger dauert, als alle erwarten.
Die Einkaufsaufgabe hinter der Konformitätsfrage
Die lesende Person ist in der Regel ein Einkäufer, dem gesagt wurde, das Produkt sei „zertifiziert“ oder „konform“, und der entscheiden muss, ob diese Aussage überhaupt etwas wert ist. Häufig ist sie es nicht, denn in dieser Kategorie handelt es sich bei der Konformitätslage um eine Reihe marktspezifischer Angaben und nicht um ein einzelnes Zertifikat. Außerdem muss die rechtliche Funktion, nicht ein Lieferant, die kommerziell bedeutsamste regulatorische Entscheidung verantworten: einen Satz in der Produktbeschreibung.
Vier Fragen unterscheiden eine verwendbare Konformitätslage von einer unbrauchbaren, und um diese Fragen ist dieser Artikel aufgebaut. In welche Kategorie fällt das Produkt in jedem Markt, in dem Sie verkaufen möchten? Welche Angabe erscheint in der Produktbeschreibung, und entspricht sie dieser Kategorie? Welche Nachweise liegen je Modell für die einschlägigen Regelwerke vor? Und was geschieht mit dem Programm, wenn nach der Einführung etwas davon angefochten wird?
Die letzte Frage beantworten die meisten Programme nie, und sie entscheidet, ob eine Markteinführung eine Marketingveranstaltung oder ein Ereignis in der Lieferkette ist. Ein Produkt, das aus einem Markt zurückgerufen werden muss, hinterlässt Bestand in einem Lager, eine zu deaktivierende Produktseite, einen zu benachrichtigenden Vertriebsweg und eine zu betreuende Kundenbasis – und nichts davon ist im Produktplan berücksichtigt.
Wo Vorschriften in das Programm einfließen
Die vier Wege, die dieses Produkt erreichen
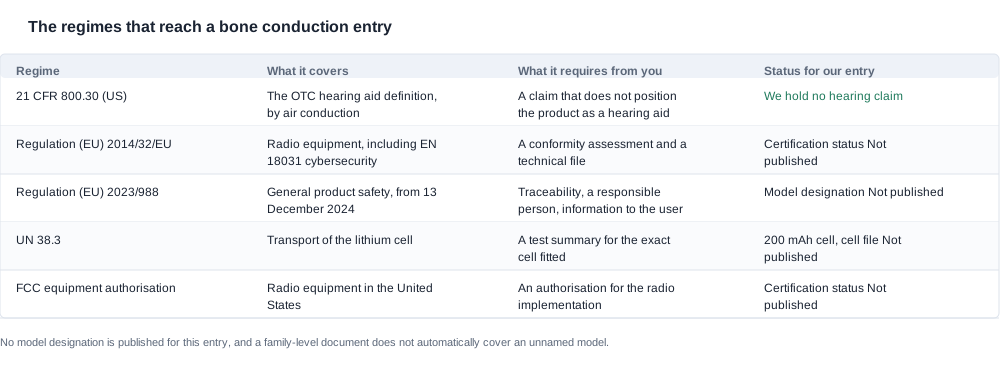
Die medizinische Grenze, präzise benannt. Die wichtigste Tatsache zu dieser Kategorie lautet, dass in den USA rezeptfreie Hörgeräte gemäß der FDA-Klassifizierung nach 21 CFR 800.30 geregelt sind und diese Definition Geräte mit Luftleitung umfasst. Ein Knochenleitungsgerät ist ein anderes Gerät und befindet sich in einer anderen regulatorischen Position. Dabei handelt es sich nicht um einen technischen Formalismus, den ein Marketingteam umgehen könnte. Er bestimmt, ob das Produkt in den USA und unter welcher Zulassung verkauft werden darf, welche Angaben in der Produktbeschreibung zulässig sind, was die Bedienungsanleitung und die Kennzeichnung enthalten müssen und in manchen Fällen, ob das Produkt in einer bestimmten Ausführung überhaupt verkauft werden darf.
Die Verstärkungsverstärkung von 35 dB in unserer veröffentlichten Spezifikation liegt auf dem Niveau, auf dem diese Frage real und nicht theoretisch ist. Ein Einkäufer, der die 35 dB als Differenzierungsmerkmal versteht und in die Produktbeschreibung übernimmt, schafft ein regulatorisches Problem, dessen Behebung eine Neuschreibung und keine Korrektur erfordert.
Funkkonformität. Ein Produkt mit Funk ist ein Funkprodukt. In der Europäischen Union gilt die Funkgeräterichtlinie (EU) 2014/53/EU, in die die harmonisierten Normen EN 18031 mit den Cybersicherheitsanforderungen für Funkgeräte einbezogen sind. Die Allgemeine Produktsicherheitsverordnung (EU) 2023/988 gilt seit dem 13. Dezember 2024 und ergänzt die branchenspezifischen Vorschriften, anstatt sie zu ersetzen. Im Vereinigten Königreich gilt UKCA in einem Regelwerk, das von dem der Europäischen Union abweicht. In den USA gilt die FCC-Gerätezulassung, und für die Umsetzung ist die Bluetooth-SIG-Qualifizierung maßgeblich.
Batterietransport. Eine Lithiumzelle mit 200 mAh im Inneren des Produkts unterliegt den Transportvorschriften, wobei die UN-38.3-Prüf Zusammenfassung eine bestimmte Zelle abdeckt. Der Austausch einer Zelle macht diese Zusammenfassung unabhängig davon ungültig, ob das fertige Produkt unverändert bleibt, und wirkt sich bei diesem Produkt außerdem unmittelbar auf das Verstärkungsverhalten und damit möglicherweise auf die regulatorische Position aus.
Produktkonformität und die technische Datei. Eine Konformitätserklärung, die technische Dokumentation, die Anweisungen, die Kennzeichnung und die Rückverfolgbarkeit. Und hier wird die fehlende Modellbezeichnung zu einem konkreten Problem: Ein Produkt ohne formale SKU lässt sich schwerer in einer Konformitätsdatei einordnen, schwerer in einem Vertrag referenzieren und schwerer im Feld zurückverfolgen; außerdem deckt ein Dokument auf Produktfamilienebene nicht automatisch ein nicht benanntes Modell ab.
Wo die Programmkosten tatsächlich entstehen
Die Verordnung wirkt an vier unterschiedlichen Stellen auf das Programm ein, und wenn diese verwechselt werden, verschieben sich Termine.
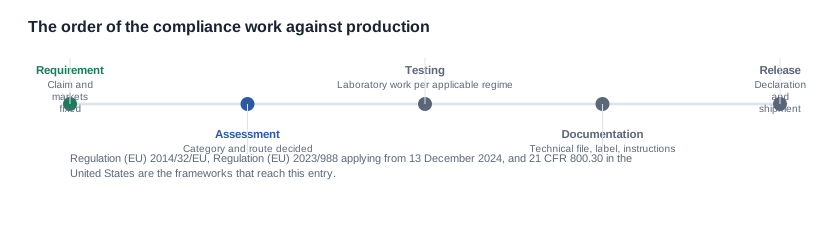
Sie binden Zeit, bevor irgendetwas gebaut wird. Die Entscheidung über den Anspruch, die Kategoriebestimmung, die Bewertung, die Datei, die Kennzeichnung und die Anweisungen liegen sämtlich vor den Gestaltungsvorlagen, und diese liegen vor dem Druck. Nichts davon verläuft so weitgehend parallel zur Produktion, dass sich der Zeitplan dadurch verkürzen lässt.
Sie binden Kosten, die nicht verhandelbar sind. Bewertungskosten, Laborzeit, die Registrierung und die laufenden Pflichten sind sämtlich fix. Veränderbar durch den Einkäufer ist der Umfang: wie viele Märkte die Datei abdeckt, ob eine Bewertung mehrere Konfigurationen umfasst, wie eng der Anspruch gefasst werden kann und ob sich eine Designänderung vermeiden lässt, um innerhalb eines bestehenden Dokuments zu bleiben.
Sie binden Engineering-Aufmerksamkeit durch Änderungssteuerung. Eine Konformitätserklärung hat kein Ablaufdatum, und eine Änderung des Produkts macht sie ungültig. Jede Änderung der Zelle, des Verstärkers oder der Firmware muss daran gemessen werden; in dieser Kategorie ist eine Änderung der Zelle am wahrscheinlichsten, weil sie sich bei einer Preisbewegung am einfachsten neu beschaffen lässt. Wer die Zelle als Einkaufsentscheidung statt als Konformitätsentscheidung behandelt, löst die häufigste vermeidbare Neubewertung aus.
Sie binden das Zeitfenster für die Markteinführung. Die Prüfung von Produktlisten, die Onboarding-Aufnahme von Vertriebskanälen und die Marktplatzdokumentation liegen sämtlich nach der Datei und haben jeweils eigene Warteschlangen.
Die Prüfungen, die über den regulatorischen Weg entscheiden
Die Prüfung des Anspruchs, angewandt auf eine Produktseite
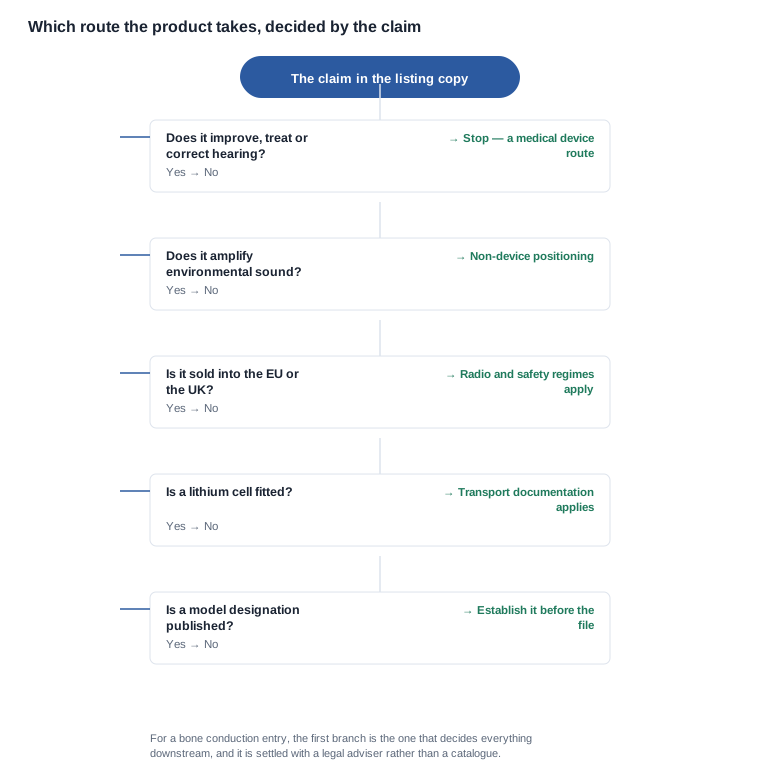
Der Weg wird durch den Anspruch bestimmt. Daher ist es sinnvoll, den Anspruch vor dem Verfassen zu prüfen statt danach. Vier Fragen leisten dies.
Beschreibt der Anspruch, was das Gerät tut, oder was es für eine Person bewirkt? Ein Gerät, das Umgebungsgeräusche verstärkt und das Ohr offen lässt, lässt sich beschreiben. Ein Gerät, das das Hören verbessert, lässt sich ohne regulatorische Position nicht so beschreiben; ein Katalogeintrag kann diese Position nicht liefern. Dies ist die einzige Trennlinie, und alle anderen Fragen bauen darauf auf.
Wird die angegebene Zahl als Wirkung dargestellt? Eine Verstärkungsangabe beschreibt die Elektronik. Eine Überschrift, die einen Dezibelwert an eine Stelle setzt, an der Kunden ihn als Aussage zu Lautstärke oder Klarheit verstehen, hat den Anspruch verändert, unabhängig von der beabsichtigten Wirkung.
Beschreibt der Text eine therapeutische oder diagnostische Wirkung? Ein Markt, der Hörhilfen reguliert, treats eine Beschreibung dieser Art als Geräteanspruch, und entsprechend ändert sich der regulatorische Weg. Diese Frage ist an einen Rechtsberater in Ihrem Markt und an die Grenze zum Medizinprodukt zu richten, die unter Medizinprodukt-Grenze beschrieben wird.
Hält der Anspruch der Übersetzung in den schwächsten Markt des Marktes? Produktlisten sind in der Regel global, und die bindende Einschränkung ist der Markt mit der strengsten Regel, nicht der Markt mit dem größten Volumen. Einkäufer schreiben den Text häufig für den größten Markt und entdecken die Einschränkung im kleinsten.
Die Schwellenwerte und was vor einem belastbaren Termin vorliegen muss
Vier Schwellenwerte entscheiden, ob ein Markteinführungstermin belastbar ist, und für jeden gilt ein Nachweiserfordernis.
Kategoriebestimmung je Markt. Schwellenwert: eine schriftliche, marktbezogene Kategorie einschließlich Begründung, geprüft von einer Funktion, die regulatorische Risiken verantwortet. Fehlerfall: eine mündliche Versicherung, das Produkt sei „kein Medizinprodukt“, ohne dass jemand sagen kann, auf welcher Grundlage.
Nachweis mit Modellbezeichnung. Schwellenwert: ein Dokument je Modell, das die ausgelieferte Konfiguration abdeckt. Fehlerfall: ein Dokument auf Produktfamilienebene, das für ein Produkt ohne die dafür erforderliche Modellbezeichnung vorgelegt wird.
Ein dokumentierter Akku. Schwellenwert: die Zusammenfassung der Transporttests für die genau verbaute Zelle sowie die Zellspezifikation, zusammen mit der Änderungssteuerungsregel, die einen Austausch der Zelle ohne Neubewertung verhindert. Fehlerfall: In der Produktion wird die Zelle aus Preisgründen geändert, sodass die Datei nicht mehr zum Produkt passt.
Ein Satz aus Kennzeichnung und Anweisungen. Schwellenwert: Gestaltungsvorlagen mit den vorgeschriebenen Angaben und Verboten, genehmigt vor dem Druck. Fehlerfall: Der Anspruch war in Ordnung, die Verpackung jedoch nicht; dies ist die häufigere Variante dieses Fehlerfalls, weil die Verstärkungsangabe auf der Verpackung in einer prominenten Überschrift erscheint.
Erstellung der Datei und die Schwachstellen der Datei
Wie Sie die Position prüfen, statt sie ungeprüft zu übernehmen
Die Prüfsequenz für eine Konformitätsposition ist kurz, und jeder Schritt hat einen Abschlussstandard.
Fragen Sie die Einstufung schriftlich und je Markt ab. Nicht nur „das Produkt ist mit CE gekennzeichnet“, sondern in welche Kategorie es in welchem Markt fällt, auf welcher Grundlage und wer diese Bestimmung vorgenommen hat. Ein Lieferant, der diese Fragen nicht beantworten kann, hat die Bestimmung nicht vorgenommen, und ein Produkt, das nicht bestimmt wurde, kann nicht mit Zuversicht ausgeliefert werden. Die marktweite Checkliste finden Sie unter Zertifizierungscheckliste.
Fordern Sie die Dokumentenmappe an, nicht nur das Zertifikat. Die technische Dokumentation, die Erklärung, die zugrunde liegenden Prüfberichte, die Anweisungen, die Kennzeichnungsdateien sowie die Zertifikate mit ihren Nummern und Gültigkeitsdaten. Fragen Sie bei jedem Dokument, ob darin die Modellbezeichnung und die von Ihnen bestellte Konfiguration genannt sind.
Schlagen Sie jede Zertifikatsnummer im öffentlichen Register der ausstellenden Stelle nach. Bestätigen Sie Modell, Konfiguration, ausstellende Stelle und Gültigkeitsdatum. Diese Aufgabe dauert je Zertifikat fünf Minuten und deckt die meisten Fehler auf.
Fragen Sie, welche Änderung die Dokumentation ungültig macht, und bestätigen Sie, dass ein Änderungskontrollprozess existiert. Die Antwort sollte in dieser Kategorie die Zelle, den Verstärker und die Firmware umfassen. Wenn der Prozess des Lieferanten „wir informieren Sie“ lautet, verlangen Sie, dass er in der Bestellung und nicht in einer E-Mail festgehalten wird.
Fragen Sie, wer je Markt die Texte für die Produkt listings verantwortet. Manche Lieferanten verfassen sie, andere Käufer, und die Antwort bestimmt, wo der Wert von 35 dB platziert wird. Es sollte nicht der Lieferant sein, der eine hörbezogene Beschreibung in Ihrem Namen verfasst, denn der Lieferant trägt Ihr Haftungsrisiko nicht.
Vergleichen Sie die Versanddokumentation mit der eingebauten Zelle. Die Anforderungen sind unter Batterietransport aufgeführt, und der Logistikdienstleister wird sie an der Grenze durchsetzen, unabhängig davon, was in den Unterlagen steht.
Wo die Dokumentation an ihre Grenzen stößt
Ein Zertifikat für ein Produkt ohne genaue Bezeichnung. Genau hier liegt die besondere Schwachstelle dieses Eintrags. Ein modellspezifisches Dokument kann kein nicht benanntes Modell abdecken, und ein Dokument auf Produktfamilienebene gilt nicht automatisch ebenfalls dafür. Abhilfe schafft nicht die Suche nach Dokumenten, sondern die Festlegung der genauen Bezeichnung und anschließende Überprüfung, ob jedes Dokument diese nennt.
Eine nach Vervollständigung der Dokumentation ausgetauschte Zelle. Die wahrscheinlichste Änderung bei diesem Produkt, da die Zelle derjenige Bestandteil ist, der am stärksten von Preisbewegungen und Verfügbarkeit betroffen ist. Die Folge sind eine ungültige Versandzusammenfassung und eine technische Dokumentation, die die Ware nicht mehr zutreffend beschreibt. Abhilfe ist eine Änderungskontrollklausel und nicht die Bitte um Kulanz.
Eine für einen anderen Markt vorgenommene Änderung an Firmware oder Verstärker. Eine marktspezifische Änderung nach Fertigstellung der gemeinsamen Dokumentation ist dennoch eine Änderung am Produkt und macht die Dokumentation in sämtlichen Märkten ungültig, nicht nur in dem Markt, der sie veranlasst hat. Abhilfe ist eine einheitliche Konfiguration für alle Märkte, soweit die Angaben dies zulassen. Das spricht für eine globale Konfiguration statt für mehrere.
Erst nach dem Druck genehmigte Texte. Eine Angabe, die im Listing zutreffend, auf der Verpackung jedoch falsch ist, ist ein Konformitätsproblem, das bereits Kosten verursacht hat. Abhilfe ist ein Genehmigungsschritt für die Druckdateien, an dem eine Person aus der Konformitätsprüfung beteiligt ist und der vor der Freigabe des Korrekturabzugs erfolgt.
Ein niemals bewerteter Markt. Die teuerste Variante dieses Fehlers ist ein Produkt, das unter der Annahme verkauft wird, es funktioniere wie im benachbarten Markt. Das Vereinigte Königreich weicht in dieser Kategorie bereits von der Europäischen Union ab, und diese Abweichung beschränkt sich nicht auf den Papierkram.
Bedingungen und Zeitplan sowie ein erläuterter Markteinführungsplan
Wie sich die Konformitätsposition auf die kaufmännischen Bedingungen auswirkt
Die Konformitätsposition ist eine kaufmännische Bedingung und nicht nur eine rechtliche; sie gehört in den Vertrag.
Fest und kein Verhandlungsziel: die regulatorische Einstufungsarbeit und ihre Kosten. Die Kosten der Bewertung und der dahinterstehenden Laborzeit. Die Kosten der technischen Dokumentation und der damit verbundenen laufenden Pflichten. Die Kosten eines zweiten Qualifizierungsdurchlaufs desselben Modells.
Verhandelbar: der Umfang der Bewertung und die Anzahl der abgedeckten Märkte; ob eine Dokumentation mehrere Konfigurationen abdecken kann; der Zeitplan für Kennzeichnung und Druckdateien; die Änderungskontrollpflichten für Zelle, Verstärker und Firmware; die Anzahl der in der Pilotstufe statt in der Serienstufe abgenommenen Einheiten, denn hier liegt der größte reale Spielraum, da sich das Risiko des Werks auf den ersten Durchlauf konzentriert; sowie die Aufteilung eines ersten Produktionslaufs in zwei Lieferungen bei gestaffelter Zahlung.
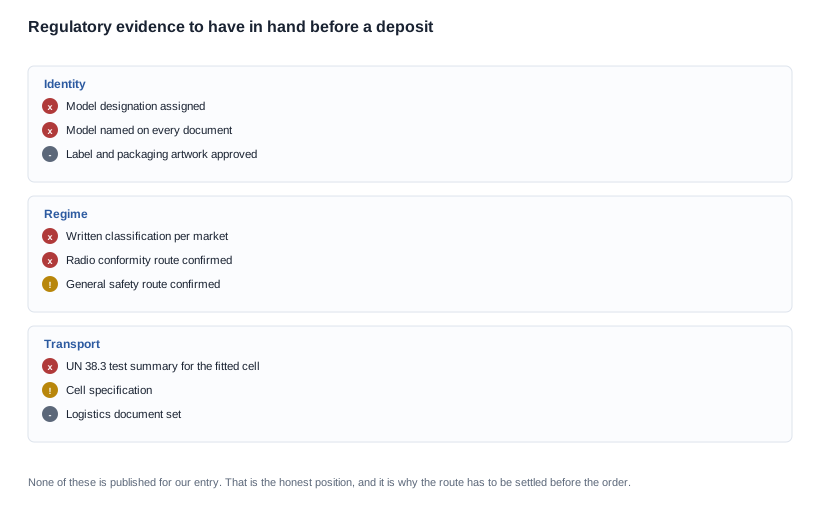
Vor einer Anzahlung anzufordernde Unterlagen: die Modellbezeichnungstabelle, das Zertifikatsregister mit Nummern und Gültigkeitsdaten, die technische Dokumentation und die Erklärung, die Batterietransportdokumentation für die verbaute Zelle, die Druckproof der Verpackung mit dem Konformitätspanel, das Änderungssteuerungsverfahren, die vereinbarten Annahmekriterien für die Wareneingangsprüfung sowie eine schriftliche Bestätigung, dass keine Aussage im Listing-Text das Produkt als Hörgerät darstellt oder Aussagen zur Behandlung, Vorbeugung oder Verbesserung des Gehörs enthält. Der Wortlaut der Klausel steht in den Vertragsbedingungen, und die kommerzielle Struktur eines Erster-Ordering-Auftrags ist unter Preisgestaltung aufgeführt.
Ein praxiserprobter Markteinführungsplan
Angenommen, ein Markeninhaber möchte einen Rahmen mit Knochenleitung in der Europäischen Union, im Vereinigten Königreich und in den Vereinigten Staaten mit einer ersten Produktionscharge und einem Marketplace-Listing im ersten Quartal einführen.
Die Reihenfolge der Arbeitsschritte ist die eigentliche Lektion und lohnt daher eine schrittweise Durchgehung in der Reihenfolge, in der sie erfolgen müssen.
Erstens die Aussage – in einem Satz für alle drei Märkte. „Ein Rahmen mit Offenohr-Audio, der Umgebungsgeräusche verstärkt, während das Ohr frei bleibt“ ist die Art von Aussage, die in allen drei Märkten Bestand hat. Sie beschreibt, was das Gerät tut, trifft keine Aussage über das Gehör einer Person und benötigt keine Kennzahl, die nicht belegt werden kann. Sie wird von einer juristischen Prüferin oder einem juristischen Prüfer verfasst und genehmigt, bevor alle anderen Arbeiten beginnen, da Gestaltung, Anweisungen, Listing und Verpackung allesamt daraus abgeleitet werden.
Zweitens die Kategoriebestimmung für jeden Markt. Die vorstehende Aussage ordnet das Produkt in den Vereinigten Staaten gemäß 21 CFR 800.30 auf die Nicht-Medizinseite der Luftleitungsgrenze ein. Diese Einordnung muss schriftlich festgehalten und aufbewahrt werden. In der Europäischen Union gelten die Funk- und allgemeinen Sicherheitsregelungen, sodass die Dokumentation eine technische Dokumentation, eine Erklärung, die Kennzeichnung, Anweisungen und einen in diesem Markt tätigen Wirtschaftsbeteiligten umfassen muss. Im Vereinigten Königreich gilt dieselbe Struktur unter einem abweichenden Rechtsrahmen. Alle drei Bestimmungen werden an einem Ort dokumentiert, denn die Markteinführung in drei Märkte bedeutet ein Produkt mit drei Dokumentationen, nicht drei Produkte.
Drittens die Identität. Eine Modellbezeichnung muss festgelegt und auf der Bestellung, der Etikettengestaltung, der Erklärung, der technischen Dokumentation und den Zertifikaten einheitlich verwendet werden. Für diesen Eintrag ist keine Modellbezeichnung veröffentlicht. Diese Angabe muss daher angefordert und darf nicht vorausgesetzt werden; sie ist die Grundlage für alle nachgelagerten Schritte.
Viertens die Zelle und die Transportdokumentation. Die Zelle ist ausgewählt und spezifiziert, die Transportdokumentation wird dafür ausgestellt und die Änderungssteuerungsklausel, die einen späteren Austausch verhindert, wird in die Bestellung aufgenommen. Dieser kurze Absatz verhindert die im Programm am wahrscheinlichsten erforderliche erneute Bewertung.
Fünftens die Gestaltung, wobei die Konformität einbezogen wird. Der Proof enthält die Aussage, die erforderlichen Informationen und die Verbote und wird sowohl von der Konformitätsprüfung als auch vom Marketing genehmigt. Die Verstärkungsangabe wird in die technische Beschreibung und nicht in die Überschrift aufgenommen; die Verpackung wird als kundenorientiertes Dokument behandelt.
Sechstens wird der Zeitplan rund um die Dokumentation und nicht rund um die Produktion aufgebaut. Das für den Käufer maßgebliche Datum ist nicht das Produktionsdatum, sondern das Datum, an dem das Produkt rechtmäßig gelistet und versandt werden kann. Die Differenz zwischen beiden Daten bildet die Konformitätsarbeit ab. Wer den Zeitplan anhand der Produktion plant und von der Dokumentation überrascht wird, hat den falschen Termin eingeplant.
Siebtens die Notfallplanung. Sollte die Einordnung nach der Markteinführung in einem Markt angefochten werden, regelt der Plan, was geschieht: Das Listing wird zurückgenommen, der Vertriebsweg wird informiert, die betroffene Bestände werden quarantänisiert und die Bewertung wird wieder aufgenommen. Ein Käufer, der diesen Plan vor der Markteinführung schriftlich festlegt, behandelt einen Einspruch als Verfahren; ein Käufer ohne diesen Plan behandelt ihn als Krise.
Was wir bestätigen werden und was nicht
Die Aussage als Hörgerät und ihre Grenze
Die Arbeitsregel, die wir anwenden, lautet: Wir veröffentlichen die Verstärkung von 35 dB so, wie sie im Katalog angegeben ist, und werden sie nicht als Hörgerätspezifikation, als Vorteil eines Hörgeräts oder als Aussage zur Unterstützung beim Hören darstellen, da die regulatorische Einordnung in den Vereinigten Staaten durch die Luftleitungsdefinition in 21 CFR 800.30 bestimmt wird und ein Knochenleitungsprodukt außerhalb dieser Definition liegt.
Wir werden außerdem klarstellen, dass uns der Zertifizierungsstatus für diesen Eintrag nicht vorliegt, dass keine Modellbezeichnung veröffentlicht ist und dass ein Produkt mit einer Verstärkung von 35 dB und ohne veröffentlichte Zertifizierungseinstufung vor einem Listing in einem beliebigen Markt einer rechtlichen Prüfung bedarf. Wir werden nicht bestätigen, dass das Produkt für die Unterstützung beim Hören genehmigt ist, und werden auch keinen Listing-Text verfassen, der dies nahelegt.
Wir werden darlegen, welche Vorschriften für das Produkt gelten, welche davon von der Aussage und nicht von der Hardware abhängen und welche Unterlagen für die einzelnen Vorschriften vorliegen müssen. Das ist eine Terminplanungsgrundlage, mit der Käufer planen können.
Markt, Vertriebsweg und Behauptung in einem Satz
Senden Sie uns die Zielmärkte, den vorgesehenen Vertriebsweg, die beabsichtigte Behauptung in einem Satz und die angestrebte Markteinführungsdatum, von dem aus Sie rückwärts planen. Wir teilen Ihnen mit, welche regulatorischen Fragen entscheidend sind, welche Teile der Unterlagen wir anhand der uns vorliegenden Informationen beantworten können und welche vor einer Terminzusagen mit einem Lieferanten geklärt werden müssen.
Wo die Unterlagen zusammengestellt werden
- Einhaltung der Abgrenzung zwischen Medizinproduk und Alltagsprodukt
- Einhaltung der Funkgeräterichtlinie
- Konformitätsanforderungen für den Akkutransport
- Sortiment an Knochenleitungungsbrillen
Senden Sie uns die Zielmärkte und den vorgesehenen Vertriebsweg, und wir teilen Ihnen mit, welche regulatorischen Fragen entscheidend sind.


