
Technologie des lunettes à conduction osseuse: elaboration d'une cartographie des normes
L'absence de norme
Il n'existe aucune norme pour les lunettes à conduction osseuse, et un acheteur qui en attend une passera des semaines à la chercher. Cette absence ne traduit pas un manque de volonté du secteur de se regulates; elle découle de la position du produit entre deux domaines réglementaires.
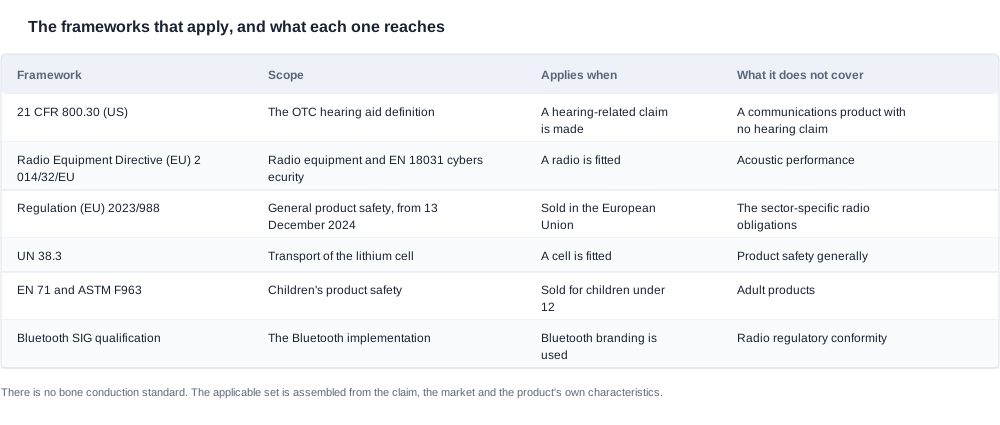
La technologie se situe entre un dispositif d'écoute assistive et un appareil de communication, et ces deux domaines sont réglementés différemment. Aux États-Unis, le classement de la FDA au 21 CFR 800.30 définit les aides auditives en vente libre par conduction aérienne, ce qui place un produit à conduction osseuse en dehors de cette définition et dans une autre position réglementaire. Dans l'Union européenne, les cadres applicables seraient les règles sectorielles relatives aux équipements radioélectriques et les règles générales de sécurité, tandis que les normes harmonisées EN 18031 visées dans la directive sur les équipements radioélectriques (UE) 2014/53/EU couvrent les exigences de cybersécurité aux équipements radioélectriques. Le règlement général sur la sécurité des produits (UE) 2023/988, applicable depuis le 13 décembre 2024, ajoute des obligations générales de sécurité aux règles sectorielles.
Notre fiche publiée pour le produit à conduction osseuse de cette gamme mentionne un gain d'amplification de 35 dB, une batterie de 200 mAh, un temps de recharge de deux heures ou moins, une autonomie d'environ sept heures et une recharge Type-C. Aucun modèle n'est publié, et le statut de certification ne nous a pas été communiqué.
Ainsi, la question sur les normes du secteur des lunettes connectées technologiques utilisant la technologie des lunettes à conduction osseuse porte sur les cadres applicables à chaque produit et sur les réponses qui ne sont publiées nulle part. La réponse Takes the form of a map, and building it is the buyer's work rather than the supplier's.
La tâche d'achat derrière la question sur les normes
Un acheteur qui demande « quelles normes s'appliquent » pose généralement l'une des trois questions suivantes, auxquelles les réponses diffèrent.
Un responsable produit ou R&D veut savoir quelles exigences seront intégrées à la conception, afin que celle-ci puisse être développée pour les respecter plutôt que adaptée après coup. Il s'agit d'une question sur les données de conception, à laquelle il existe une réponse claire: les cadres relatifs à la radio et à la sécurité sont des données de conception, le cadre relatif au transport constitue une contrainte d'approvisionnement pour la batterie, et les cadres médicaux ne sont pas des données de conception tant que la revendication reste dans son champ.
Un responsable conformité ou juridique veut savoir quels cadres s'appliquent sur chaque marché et identifier les cas limites. La réponse est que l'ensemble varie selon le marché et la revendication, et que les limites sont définies de manière négative dans le domaine qui compte le plus, ce qui signifie que le produit doit justifier sa propre position plutôt que compter sur une inclusion.
Un acheteur de la catégorie veut savoir si la mention « certifié » d'un fournisseur a une quelconque valeur et disposer des questions qui distinguent les deux types de fournisseurs. C'est là que la connaissance des cadres devient rentabilisée, car un fournisseur peut présenter un dossier technique et un rapport d'essai, tout en étant incapable de répondre aux questions déterminant si le produit peut être commercialisé.
Position des différents cadres les uns par rapport aux autres
Les cadres auxquels un produit à conduction osseuse est soumis
1. Les cadres des dispositifs médicaux, qui s'appliquent selon la revendication. Si le produit est présenté comme un dispositif d'écoute assistive ou formule une revendication thérapeutique liée à l'audition, la voie du dispositif médical s'applique dans chaque marché, et elle diffère d'un marché à l'autre. Aux États-Unis, la limite est la conduction aérienne, et le fait que la conduction osseuse soit exclue de la définition des aides auditives en vente libre explique précisément pourquoi la revendication doit être délibérément clarifiée plutôt que laissée à la décision d'un rédacteur.
2. Les cadres relatifs à la radio, qui s'appliquent toujours. Un produit à conduction osseuse doté de Bluetooth est un produit radio. Dans l'Union européenne, cela signifie la directive sur les équipements radioélectriques, avec son évaluation de la conformité et les exigences de cybersécurité EN 18031. Le Royaume-Uni applique le UKCA dans un cadre divergent. Les États-Unis appliquent l'autorisation d'équipement FCC. La qualification Bluetooth SIG s'applique à la mise en œuvre.
3. Le cadre général de sécurité des produits, qui s'applique en complément. Le GPSR dans l'Union européenne depuis le 13 décembre 2024, avec ses obligations relatives à la traçabilité, à une personne responsable, au dossier technique et aux informations fournies à l'utilisateur.
4. Le cadre relatif au transport, qui s'applique en raison de la batterie. Une batterie lithium de 200 mAh intégrée au produit est soumise au régime de transport, et le résumé d'essai UN 38.3 concerne une batterie spécifique.
5. Les cadres réglementaires des produits pour enfants, qui ne s'appliquent que si le produit est vendu aux enfants. EN 71 dans l'Union européenne et les cadres ASTM F963 et CPSIA aux États-Unis suivent un cycle de publication, whereby une nouvelle édition peut nécessiter de nouveaux essais. Pour un Produit à conduction osseuse destiné au marché des vêtements de travail pour adultes ou aux déplacements quotidiens, ils sont inapplicables, et la seule raison de les connaître est de s'assurer que le produit n'est pas vendu par inadvertance dans un segment où ils s'appliquent.
6. La qualification Bluetooth, qui s'applique à la mise en œuvre plutôt qu'au produit. Il s'agit d'une obligation d'adhésion et d'inscription plutôt que d'une autorisation réglementaire, et il est facile de la confondre avec une autorisation.
Ce qui rend cette catégorie plus difficile à normaliser
L'allégation détermine la voie réglementaire, et l'allégation n'est pas un fait technique. Le fait de présenter un gain de 35 dB comme une fonction d'assistance auditive ou comme une fonction de communication modifie entièrement la situation réglementaire. Le matériel ne change pas; c'est le contenu de la communication qui change.
La limite est définie négativement. Les États-Unis excluent la conduction aérienne de la définition de la prothèse auditive en vente libre, ce qui signifie qu'un produit à conduction osseuse doit défendre sa propre position plutôt que de reposer sur une inclusion. Cet argument est de nature juridique et diffère selon chaque marché.
Les catégories ne sont pas alignées selon les juridictions. Un produit qui ne pose aucune difficulté sur un marché peut relever d'une autre catégorie sur un autre marché, et cette divergence doit être suivie plutôt que présumée. Le Royaume-Uni s'écarte déjà de l'Union européenne dans cette catégorie.
Les cadres couvrent des aspects différents et ne permettent pas de formuler une réponse unique. Une évaluation de conformité radio ne dit rien de la sécurité acoustique d'un transducteur utilisé contre un crâne. Un résumé relatif au transport ne dit rien du produit. Une qualification Bluetooth ne dit rien de l'un ou de l'autre. Un acheteur qui demande « sommes-nous conformes » pose une question qui n'admet pas de réponse unique, et la version utile de cette question est « quels cadres s'appliquent et lesquels avons-nous démontrés ».
Les tests d'applicabilité qui déterminent l'ensemble applicable
Cinq questions qui déterminent l'ensemble applicable
La carte de conformité de cette catégorie est courte et s'établit en répondant à cinq questions dans l'ordre. Chacune ajoute ou retire un cadre réglementaire.
Question un: le produit fait-il une allégation liée à l'audition sur ce marché? Si oui, le cadre des dispositifs médicaux de ce marché fait partie de l'ensemble, et le reste du programme change de nature — système qualité, enregistrement, structure de coûts différente et voie d'approbation différente. Si non, et que la réponse est consignée, le cadre médical est exclu de l'ensemble, et la situation doit être documentée plutôt que présumée.
Question deux: le produit contient-il une radio? Pour tout produit doté de Bluetooth, la réponse est oui, et le cadre radio de chaque marché de destination fait partie de l'ensemble. C'est le seul cadre qui soit certain, ce qui en fait le point de départ naturel pour constitution du dossier.
Question trois: le produit est-il vendu dans l'Union européenne? Si oui, le régime général de sécurité des produits s'applique, avec ses obligations relatives à la traçabilité, à la personne responsable, au dossier technique et aux informations fournies à l'utilisateur. Ces obligations sont principalement administratives, et il s'agit du cadre le plus souvent sous-estimé, car l'exigence du dossier technique suppose que vous disposez d'une désignation de modèle et d'une configuration stable.
Question quatre: une pile au lithium est-elle installée? Si oui, le régime relatif au transport s'applique, et le résumé des essais couvre une pile spécifique. Le remplacement de cette pile invalide le résumé.
Question cinq: le produit est-il vendu aux enfants de moins de douze ans? Si oui, les cadres réglementaires des produits pour enfants sont ajoutés, avec leurs propres essais et leurs propres cycles de publication. Si non, et que le produit n'est pas vendu dans un segment destiné aux enfants, ils sont exclus de l'ensemble.
Les seuils qui rendent chaque réponse exploitable
Un cadre inclus dans l'ensemble ne constitue pas encore un plan. Quatre seuils transforment cet ensemble en programme daté et documenté.
Par cadre, une voie d'évaluation désignée. Une évaluation de conformité selon la voie sectorielle, une évaluation interne lorsque la voie l'autorise, un organisme notifié lorsqu'il est requis, ou un enregistrement lorsqu'il en existe un. Le seuil est un document nommant la personne ou l'organisme ayant réalisé le travail, et non une assurance générale de conformité du produit.
Par cadre, un document mentionnant le modèle. Un document couvrant une famille de produits ne couvre pas automatiquement un modèle non désigné, et cette entrée ne comporte aucune désignation publiée; le travail d'identification constitue donc une condition préalable et non une formalité.
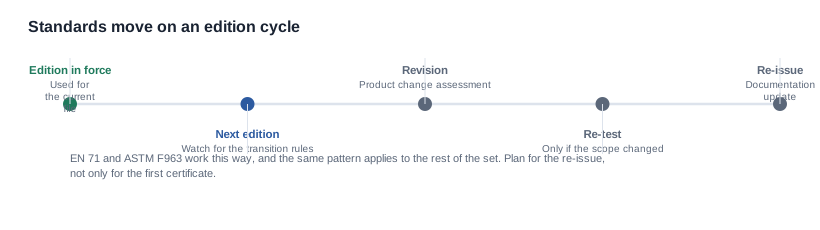
Par cadre, une édition et une durée de validité. Les normes suivent un cycle de publication, et un certificat fait référence à une édition. Le seuil consiste à savoir sur quelle édition repose le dossier et quelles sont les règles de transition, car une nouvelle édition peut nécessiter de nouveaux essais et l'obligation ne prend pas fin à la date du certificat.
Un cadre par cadre, un déclencheur de changement. Une déclaration de conformité n’a pas de date d’expiration, et ce qui l’invalide, c’est une modification du produit. Le seuil est défini par une liste écrite de ce qui constitue un changement pour ce produit — la cellule, l’amplificateur, le micrologiciel, le transducteur — et par un processus d’évaluation pour chacun d’eux.
Élaborer la carte de conformité et repérer ses défaillances
Comment élaborer la carte et la vérifier
Avec les bons éléments d’entrée, l’élaboration de la carte demande une journée, et elle constitue une donnée déterminante pour le calendrier de lancement, le dossier technique et le contrat.
Partez de l’allégation, formulée en une seule phrase, car elle détermine si le cadre médical s’applique ou non. Ajoutez le cadre relatif aux équipements radioélectroniques pour chaque marché de destination. Ajoutez le cadre général de sécurité pour chaque marché qui l’exige. Ajoutez le cadre relatif au transport, car la cellule est intégrée. Ajoutez les cadres concernant les enfants uniquement si le canal de vente les inclut. Puis, pour chaque cadre de l’ensemble, consignez quatre éléments: la voie réglementaire, le document qui l’atteste, l’édition sur laquelle il repose et la modification qui l’invaliderait.
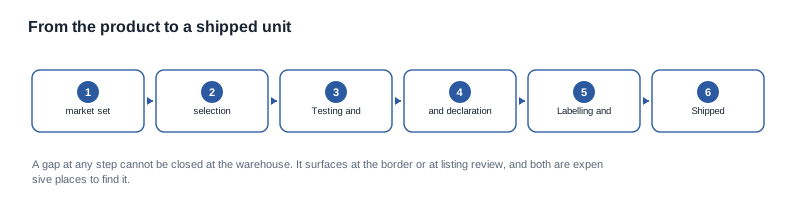
L’étape de vérification pose ensuite une question à chaque ligne: le document indiqué sur cette ligne existe-t-il, mentionne-t-il le modèle et figure-t-il dans le registre public de l’organisme émetteur? Une ligne dont le document ne peut pas être produit constitue une lacune, et une lacune détectée à ce stade représente une ligne dans un planning; une lacune détectée à la frontière ou lors de l’examen de la fiche produit entraîne l’arrêt du programme. Les critères permettant de déclarer une ligne clôturée sont volontairement stricts, car le coût d’un faux négatif est supérieur au coût d’une ligne laissée ouverte.
Les questions à poser au fournisseur relèvent d’une autre liste et méritent d’être consignées avant le premier appel, car les questions à adresser à un fournisseur constituent le seul moyen de distinguer un fournisseur préparé d’un fournisseur non préparé. Quels cadres ont été évalués pour ce modèle, et par qui? Que contient le dossier technique? Quelle cellule est intégrée et à quoi couvre la documentation de transport? L’allégation apparaît-elle quelque part dans les contenus? Et, avant tout, quels cadres n’ont pas été évalués, car un fournisseur qui répond honnêtement à cette question est un fournisseur avec lequel vous pouvez travailler.
Une deuxième question, que la plupart des acheteurs oublient, permet de déterminer si vous devez présélectionner le fournisseur: le fournisseur vous indiquera-t-il par écrit quels documents sont propres au modèle et lesquels relèvent de la famille de produits? Un fournisseur qui distingue les deux catégories décrit un véritable dossier. Un fournisseur qui les assimile décrit une position marketing.
Les questions auxquelles un fournisseur ne peut pas répondre
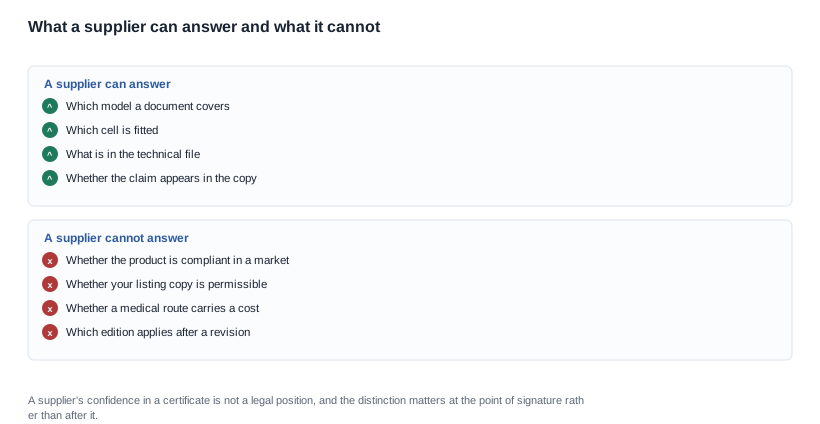
Quatre questions de cette catégorie ne peuvent pas être traitées par un fournisseur, et un acheteur qui attend des réponses à ce sujet a mal évalué la relation.
La conformité du produit sur un marché donné. Seule une fonction juridique et réglementaire peut y répondre, et la confiance d’un fournisseur dans un certificat ne constitue pas une position officielle.
L’admissibilité des textes de la fiche produit. La délimitation de l’allégation est une question juridique, et un fournisseur qui réécrit vos contenus pour vous assume une responsabilité qu’il ne détient pas.
Les normes applicables après la prochaine révision. En outre, les cadres EN 71, ASTM F963 et CPSIA aux États-Unis fonctionnent selon un cycle d’éditions, où une nouvelle édition peut imposer de nouveaux essais; cela s’applique également aux autres caractéristiques du produit. Un fournisseur peut vous dire ce que contient aujourd’hui le dossier; personne ne peut vous dire ce que le dossier devra contenir après la prochaine révision sans processus de gestion des changements.
L’existence d’un coût commercial associé à la voie médicale. Lorsqu’une voie d’enregistrement de dispositif médical s’applique, le coût ne comprend pas uniquement le temps passé en laboratoire, mais aussi l’enregistrement, le système qualité et les obligations permanentes.
Où la carte présente des lacunes
Un cadre qui a été présumé plutôt que vérifié. Le cas le plus courant est celui d’un produit vendu sur un marché en supposant qu’il fonctionne comme sur le marché voisin. Le Royaume-Uni s’écarte déjà de l’Union européenne dans cette catégorie, et cet écart ne concerne pas uniquement la paperasse.
Un produit qui a。 Un produit qui démarre comme une monture audio pour adultes et se vend ensuite via un canal incluant les enfants a acquis un cadre qui ne figurait pas dans la carte, et c’est un canal de distribution, et non une fonction de conformité, qui en fait la découverte.
Une cellule remplacée après l’élaboration de la carte. La ligne relative au transport de la carte renvoie à une cellule, et la carte n’est valable que pour cette cellule.
Une famille traitée comme un ensemble de modèles. Un document couvrant une famille ne couvre pas un produit dépourvu de désignation. La carte comporte une ligne pour le modèle, et un modèle sans nom n’a rien auquel renvoyer.
Un plan de conformité rédigé comme une tâche ponctuelle. Les référentiels évoluent, et le plan doit inclure la surveillance qui garantit sa validité. Un plan rédigé une seule fois puisarchivé est faux au bout d’un an.
Coûts, conditions et audit de conformité appliqué
Ce que la carte de conformité impose aux conditions commerciales
Fixes et non négociables: chaque évaluation et son temps de laboratoire, le dossier technique, l’enregistrement lorsqu’il s’applique, les obligations permanentes découlant d’une voie de conformité, ainsi que le coût d’une seconde campagne de qualification du même modèle.
Négociables: le périmètre de l’évaluation, à savoir le nombre de marchés et de configurations couverts par une seule évaluation; le dispositif de surveillance des changements d’édition; les livrables documentaires de l’annexe technique; le nombre d’unités prélevées au niveau pilote plutôt qu’au niveau de la campagne industrielle, car c’est là que se situe l’essentiel de la marge réelle, l’exposition de l’usine étant concentrée sur la première campagne; la scission d’une première production en deux livraisons assorties d’un paiement échelonné; ainsi que la configuration du logo, de la teinte des verres et de l’emballage de vente au détail.
Documents à demander avant le versement d’un acompte: la carte de conformité elle-même, avec la voie, le document, l’édition et le déclencheur de changement pour chaque ligne. Le registre des certificats, avec les numéros et les dates de validité. Le dossier technique et la déclaration. Les documents de transport pour la cellule intégrée. La procédure de gestion des changements. La confirmation écrite de l’allégation figurant dans le texte de l’annonce et de ce qui n’est pas revendiqué. Lorsque les clauses sont présentées: conditions contractuelles. Lorsque la structure commerciale d’une première commande est présentée: tarification.
Un audit de conformité appliqué
Supposons qu’un acheteur de la distribution évalue un fournisseur qui affirme que le produit est « marqué CE et certifié FCC » et qui demande une première commande sur trois marchés.
L’audit commence par déterminer ce que signifie cette phrase, car elle condense au moins deux référentiels en un seul mot. La réponse apportée est une évaluation de conformité radio pour l’Union européenne et une autorisation FCC pour les États-Unis, accompagnée d’un dossier technique que le fournisseur peut présenter. Cela couvre la ligne radio de la carte et constitue une excellente nouvelle, car le référentiel radio est la seule ligne dont la conformité est certaine.
L’audit demande ensuite ce qui n’est pas couvert, et c’est là que se trouve le travail à effectuer. Le régime général de sécurité des produits dans l’Union européenne n’est pas étayé par l’évaluation radio, et ses obligations — une personne responsable, la traçabilité, un dossier technique, les informations fournies à l’utilisateur — sont administratives plutôt que fondées sur des essais en laboratoire, ce qui signifie qu’elles relèvent presque d’un exercice documentaire si le fournisseur dispose d’une désignation de modèle et d’une configuration stable. Or le fournisseur n’a aucune désignation de modèle, ce qui constitue le deuxième écart et celui qui bloque la carte plutôt que le dossier.
La ligne relative au transport est vérifiée au regard de la cellule intégrée, et la réponse est un résumé d’essai pour une cellule, qui peut être contrôlé et qui correspond également à la ligne la plus exposée à une substitution ultérieure.
La question est posée directement au sujet de la ligne médicale, et le fournisseur répond que le produit n’est pas un dispositif médical, ce qui est pertinent sur le fond, mais pas dans sa forme. L’audit exige la position écrite, le raisonnement et la déclaration précisant ce dont le produit n’est pas réputé être capable. La liste de vérification couvrant toute la gamme, disponible à l’adresse liste de vérification de certification, et la frontière entre produit médical et non médical, présentée à l’adresse frontière des dispositifs médicaux, sont les deux références qui rendent cette conversation concrète.
L’audit examine ensuite la question des éditions, et le fournisseur répond que le dossier est à jour. Une meilleure question est de savoir sur quelle édition repose l’évaluation et quelles sont les règles de transition, généralement plus précises et plus utiles.
L’audit s’achève avec la carte, et la carte constitue le livrable. Sept lignes couvrant trois marchés, chacune avec une voie, un document, une édition et un déclencheur de changement, chacune classée comme justifiée en preuve, demandée ou hors périmètre. Deux lignes sont renvoyées comme demandées plutôt que justifiées en preuve, et ce sont ces deux lignes qui sont inscrites dans le bon de commande comme conditions, assorties de dates.
La conclusion commerciale découle de l’audit plutôt que de le précéder. La position du fournisseur en matière de conformité suffit pour engager une phase pilote, mais pas pour signer une première production complète tant que l’identité du produit et la documentation générale de sécurité ne sont pas en place. Le prix unitaire relève d’un autre échange, et le risque de la première campagne — l’exposition de l’usine — est la monnaie que l’échelonnement de la commande dépense.
Ce que nous pouvons répondre et ce qu’il faut nous envoyer
La ligne de la carte de conformité que nous ne remplirons pas
Concrètement, nous publions le gain de 35 dB conformément au catalogue et ne le présentons ni comme une spécification de prothèse auditive, ni comme un bénéfice d’une prothèse auditive, ni comme une allégation d’aide à l’écoute, car la position réglementaire aux États-Unis relève de la définition de la conduction aérienne prévue au 21 CFR 800.30, et un Produit à conduction osseuse se situe en dehors de ce cadre.
Nous préciserons également directement que le statut de certification de cette entrée ne nous a pas été communiqué, qu’aucune désignation de modèle n’est publiée et qu’un produit offrant un gain de 35 dB sans position de certification publiée doit faire l’objet d’un examen juridique avant d’être inscrit sur un quelconque marché. Nous ne compléterons aucune ligne d’une carte de conformité par une supposition, car un cadre réglementaire cité sans preuves est pire qu’un cadre réglementaire signalé comme pas encore établi.
Quel cadre s’applique à votre allégation
Si vous nous indiquez les marchés de destination, l’allégation envisagée et le canal de distribution prévu, nous vous dirons quels cadres sont déterminants, lesquels nous pouvons traiter au regard des informations dont nous disposons et quelles lignes de votre carte doivent être fournies par un fournisseur et étayées par des preuves avant qu’une date puisse être engagée. Le mécanisme est décrit dans la section consacrée à l’audio par conduction osseuse, les voies relatives aux équipements radio et à la sécurité sont traitées dans la directive Red, et la gamme est présentée sur la page des lunettes à conduction osseuse.
Lectures complémentaires
- Technologie audio à conduction
- Conformité à la frontière médicale
- Conformité à la directive relative aux équipements Red
- Gamme de lunettes à conduction osseuse
Envoyez-nous les marchés de destination et l’allégation envisagée, et nous vous indiquerons quels cadres sont déterminants.


