
Il confine tra dispositivo medico e prodotto di consumo è la questione più importante che un brand di smart glasses possa sbagliare, ed è importante perché la risposta cambia l’intero modello commerciale anziché limitarsi ad aggiungere un file alla fine di un altro. Un documento dimenticato è un inconveniente. Un prodotto classificato come dispositivo medico è diverso: segue una tempistica diversa, ha una base di costi diversa, un’impostazione assicurativa diversa e una serie differente di condizioni da soddisfare prima che possa essere spedita anche una sola unità.
Il confine stesso viene tracciato in un solo punto: le dichiarazioni. Non i sensori, non la progettazione dei circuiti, non la forma del prodotto, non il prezzo. Un dispositivo rientra nel regime medico in base allo scopo per cui viene presentato, e tale scopo è definito da ciò che il produttore afferma — sull’etichetta, nella documentazione, nel materiale promozionale e nelle comunicazioni commerciali. Quest’ultima categoria è il punto in cui si trovano in difficoltà la maggior parte dei programmi di sviluppo di occhiali, perché il testo delle schede prodotto e la brochure per i rivenditori vengono redatti da persone che non stanno pensando alla classificazione.
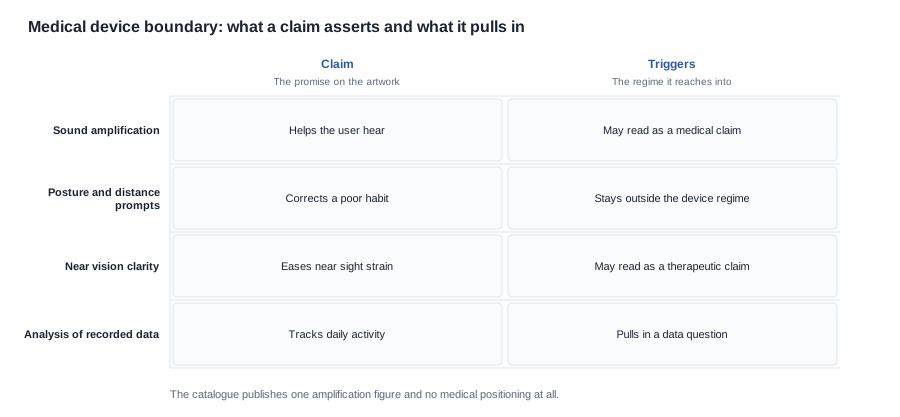
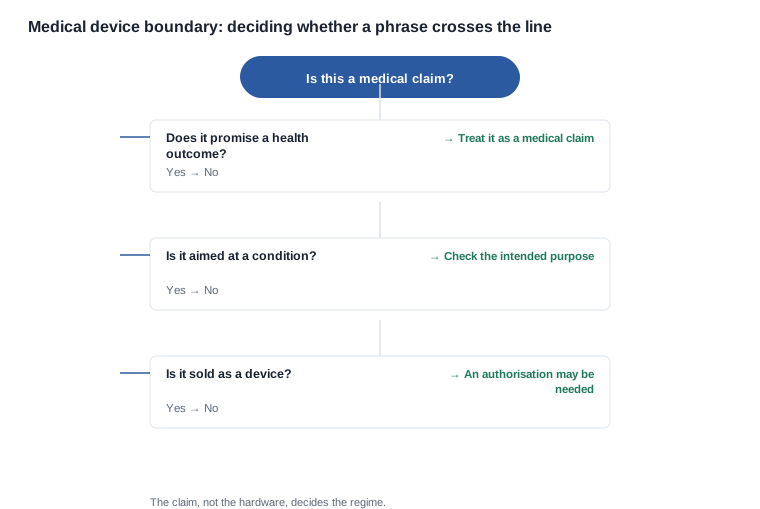
Confine del dispositivo medico: sono le dichiarazioni a determinare il regime, non l’hardware
Che cosa deve essere valutato prima di definire il materiale grafico
Tre conclusioni aiutano un acquirente a evitare problemi in questa categoria. Innanzitutto, la questione normativa è determinata dalla finalità d’uso prevista, che include il materiale promozionale e commerciale: il testo delle proprie schede prodotto costituisce quindi una prova normativa e deve essere redatto di conseguenza. In secondo luogo, il presupposto per superare il confine è una dichiarazione relativa a un esito sulla salute, non una funzionalità tecnica; un dispositivo che misura qualcosa non è un dispositivo medico, mentre un dispositivo che dichiara di migliorare qualcosa potrebbe esserlo. In terzo luogo, la conseguenza pratica di un errore non è una multa, ma una revisione della tempistica, perché la via di conformità per un dispositivo medico prevede un programma distinto, con prove, revisione e code proprie.
Prima di ordinare qualsiasi cosa, è utile individuare i segnali d’allarme: una pagina di marketing che promette un esito sulla salute e un testo per distributori che nessuno verifica. L’istruzione che segue è semplice e costa poco: annotare ogni formulazione relativa ai benefici presente nel materiale — grafica, manuale, scheda prodotto, brochure, stand fieristico — e valutarla singolarmente prima di definire il materiale grafico. La valutazione riguarda le formulazioni, non i test, e può essere completata in un pomeriggio.
L’acquirente che valuta le dichiarazioni e il rischio che assume
Il lettore è un responsabile della conformità per il brand, un procurement manager o un acquirente di canale che sta per immettere un prodotto in un mercato dove sono frequenti formulazioni relative alla salute e dove il confine viene monitorato attentamente. Alcuni stanno lanciando un prodotto con una funzione accessoria — una telecamera, un sensore di postura, un percorso audio — e vogliono sapere quanto vicino al confine possono posizionarlo senza dover cambiare il modello commerciale. Altri hanno ereditato un prodotto il cui materiale di marketing è stato scritto da un partner e sono in procinto di stabilire, in una fase avanzata, se le dichiarazioni siano sostenibili.
Ciò che questo lettore deve gestire non è una multa. È il rischio che una dichiarazione presente nel materiale grafico crei un obbligo che l’organizzazione non è in grado di assolvere, in una fase del programma in cui la tempistica non può più assorbirlo. Il rischio è asimmetrico: rimuovere una formulazione comporta una ristampa del materiale grafico, mentre mantenere una formulazione interpretata come dichiarazione medica comporta un programma di conformità, una pianificazione presso l’organismo notificato, un fascicolo di prove cliniche e una data di lancio posticipata di trimestri.
Esiste anche una dimensione reputazionale che un acquirente B2B dovrebbe quantificare, sebbene non compaia nel fascicolo di conformità. Un prodotto commercializzato con una dichiarazione terapeutica che si comporta poi come un prodotto di consumo genera reclami, e il canale through il quale arriva il reclamo è soltanto quello che ha fornito il testo di marketing. La revisione delle dichiarazioni è quindi anche una revisione del fornitore.
Perché superare il confine cambia il modello commerciale
Questa questione merita l’attenzione che le viene dedicata perché la differenza tra i due modelli non consiste in un file. Nel caso ordinario, un prodotto viene immesso sul mercato da un produttore che compila un fascicolo tecnico, rilascia una dichiarazione, appone il marchio e conserva le prove per un periodo stabilito. Si tratta di un’attività proporzionata, che uno stabilimento competente esegue regolarmente.
Nel caso di un prodotto medico, è necessario determinare la classificazione, definire e documentare la finalità prevista, effettuare una valutazione della conformità che può richiedere l’intervento di un organismo notificato in base alla classe, predisporre una documentazione tecnica notevolmente più corposa, svolgere una valutazione clinica, nominare un rappresentante stabilito nell mercato, provvedere alla registrazione e implementare la sorveglianza post-market e il processo di vigilanza. Ciascuno di questi elementi richiede un programma con una durata e un costo, e nessuno di essi può essere compresso acquistando più unità.
La conseguenza commerciale è ciò che gli acquirenti sottovalutano. Un prodotto riclassificato non può semplicemente essere trattenuto in attesa mentre si assembla il fascicolo; non può essere venduto finché l’iter non è completo e un canale pianificato in base a una data di lancio deve essere ripianificato. Anche l’economia unitaria è diversa, perché il costo delle prove viene distribuito su un volume ora determinato dal costo anziché dal mercato.
Ecco perché la questione relativa alle dichiarazioni appartiene alla fase di specifica, non a quella della grafica. In fase di specifica, rimuovere una dichiarazione costa un paragrafo. In fase di grafica costa una ristampa. In fase di lancio costa il lancio stesso.
Le regole che tracciano il confine e la posizione del nostro catalogo
Su cosa si basano effettivamente i due regimi
Per un acquirente che immette sul mercato europeo ophetano un prodotto di occhiali connessi sono importanti due sistemi normativi, entrambi fondati sullo stesso elemento decisive. Nell’Unione Europea, un prodotto è un dispositivo medico quando la sua finalità prevista, secondo quanto dichiarato dal produttore sull’etichetta, nella documentazione, nel materiale promozionale o in quello commerciale, consiste nella diagnosi, prevenzione, monitoraggio, previsione, prognosi, trattamento o alleggerimento di una malattia. La definizione è volutamente ampia e il meccanismo che include tra i dispositivi medici un prodotto di consumo è la frase di marketing, non l’elenco dei componenti. Il regime Statale UNITario segue una logica simile e considera fuorviante la presentazione di un prodotto come dispositivo senza la necessaria autorizzazione, ai sensi della disposizione 21 CFR 800.30.
Per un team di acquisto ne conseguono due aspetti pratici, entrambi riguardanti la documentazione anziché l’hardware. In primo luogo, il materiale promozionale fa parte del fascicolo di classificazione e pertanto non può essere redatto da una funzione separata senza un'apposita revisione. In secondo luogo, la classificazione è una determinazione che deve essere documentata, non un'assunzione che può restare implicita perché l’hardware assomiglia all’elettronica di consumo.
Un acquirente dovrebbe inoltre conoscere ciò che esula da questa questione. La sicurezza elettrica, la protezione contro l’ingresso di sostanze, il contenuto chimico, la conformità radio e la documentazione di trasporto sono tutti obblighi reali per un prodotto di occhiali connessi e nessuno di essi è influenzato dal fatto che il materiale di marketing affermi che il prodotto migliora la postura. Mantenerli separati consente all’acquirente di gestire i due flussi di lavoro in parallelo anziché accorpiarli.
La voce da 35 dB e perché rappresenta un rischio legato alle dichiarazioni, non una caratteristica
Il nostro catalogo contiene un esempio concreto, che merita di essere affrontato con precisione anziché con preoccupazione. Una voce della gamma è un modello di occhiali a conduzione ossea. Le specifiche pubblicate indicano una batteria da 200 mAh, un tempo di ricarica pari a due ore o meno, un'autonomia nominale di circa sette ore, un metodo di ricarica Type-C e un unico valore indicato come guadagno di amplificazione di 35 dB. Questa è l’intera specifica pubblicata per tale voce.
Ciò che il catalogo non contiene, verificato in tutte le trentatré pagine del suo testo, è alcun riferimento a usi medici, udito, terapia, benessere, visione da vicino o trattamento. Nel testo del catalogo non compare alcuna delle parole relative ai dispositivi medici, agli apparecchi acustici, all’udito, alla visione da vicino, al trattamento e alla tutela della salute. Non è associata a questa voce né a qualsiasi altro modello della gamma alcuna classificazione regolamentare, evidenza clinica, dichiarazione di finalità prevista o affermazione di effetti terapeutici.
La posizione del catalogo è quindi difendibile e il rischio risiede interamente in ciò che accade in seguito. Un valore di amplificazione di 35 dB su un prodotto a conduzione ossea è esattamente il tipo di dato che un redattore di annunci, un distributore o un modello di marketplace trasformerà in una frase sull’udito. «Amplifica i suoni di 35 dB» è una specifica. «Aiuta a sentire meglio» è una dichiarazione di beneficio e una dichiarazione di beneficio relativa all’udito è la via più rapida per far passare un prodotto di consumo nel regime dei dispositivi medici. La linea tra le due non è tracciata dal numero, ma dalla frase che lo contiene.
Questa distinzione è la cosa più utile che un acquirente possa portare con sé dopo aver affrontato questo argomento, e si applica a ogni modello della gamma, non solo al modello a conduzione ossea. Un dato di specifica è un fatto relativo all'hardware. Una frase sui benefici è un'affermazione su ciò che l'hardware fa per l'utente, ed è la frase soggetta a regolamentazione.
I criteri che un acquirente applica a un'affermazione prima che raggiunga i materiali grafici
Il modulo di valutazione e l'aspetto di una risposta letta in fretta
Un'affermazione viene valutata, non negoziata, e la tabella seguente è il modulo utilizzato dall'acquirente per farlo. Ogni riga indica come viene misurata la frase, cosa deve soddisfare e quale forma assume una risposta debole, in modo che la stessa metodologia possa essere applicata ai materiali grafici, alle schede prodotto, alle brochure e alle descrizioni dei punti vendita. Un'affermazione che non può essere valutata rispetto a queste righe non è stata affatto esaminata, è stata solo sfiorata, e la differenza emerge successivamente in un questionario rivolto ai clienti.
| Riga da verificare | Come viene misurata | La soglia che deve soddisfare | Come si manifesta una risposta debole |
|---|---|---|---|
| Formulazione del risultato | Leggere ogni frase sui benefici e classificarla come descrittiva o relativa a un risultato. | La formulazione del risultato è assente, a meno che non sia supportata e consentita. | Una frase che promette un miglioramento senza allegare prove. |
| Riferimento a una condizione | Cercare qualsiasi riferimento a una condizione, un sintomo o una diagnosi. | Nessun materiale fa riferimento a una condizione. | Una frase che descrive una condizione specifica. |
| Specificità del pubblico | Verificare se il testo si rivolge a un gruppo definito con un'esigenza. | Il pubblico è descritto in base all'attività, non alla condizione. | Testo scritto per persone con un disturbo specifico. |
| Registro della finalità prevista | Chiedere se esiste una finalità prevista documentata per il modello. | Un documento indica a cosa serve il prodotto. | Una finalità prevista soltanto implicata dal marketing. |
| Collegamento tra specifica e affermazione | Ricondurre ogni frase sui benefici a un dato pubblicato. | Ogni frase è collegata a un numero pubblicato. | Una frase priva di un dato pubblicato a supporto. |
| Materiali del fornitore | Esaminare la brochure, il modello di scheda prodotto e l'esposizione per il trade. | Ogni elemento viene verificato e le formule rischiose vengono segnalate. | Testo di un partner distribuito senza revisione. |
| Testi del distributore | Esaminare i testi utilizzati dai partner di canale. | I testi di canale sono approvati centralmente e non possono essere modificati liberamente. | Testi di canale scritti autonomamente da ciascun partner. |
| Testi dello sviluppatore e dello store | Esaminare la descrizione utilizzata nell'app store. | La descrizione dello store corrisponde alla formulazione approvata. | Una descrizione dello store più ampia rispetto alla confezione. |
| Registro di approvazione delle affermazioni | Verificare che un'affermazione sia stata approvata e da chi. | Ogni affermazione approvata riporta un nome e una data. | Approvazione contenuta in un messaggio che in seguito non risulta più reperibile. |
| Controllo delle modifiche | Chiedere cosa accade quando viene aggiunta una nuova funzionalità. | Una nuova funzionalità attiva una revisione delle affermazioni prima del lancio. | Funzionalità aggiunte senza una revisione del marketing. |
| Determinazione della classificazione | Chiedere se è stata registrata una classificazione per il modello. | Esiste una determinazione che copre la configurazione distribuita. | L'assunzione che il prodotto sia un dispositivo di consumo. |
| Trigger di revoca | Chiedere che cosa provocherebbe la revoca di un'affermazione. | È definito un trigger ed esiste un processo per attivarlo. | Nessun processo, quindi l'affermazione rimane valida finché qualcuno non solleva un'obiezione. |
Due righe di questo elenco vengono confuse di routine, e tale confusione genera una risposta falsa. Un dato di specifica e una frase sui benefici non sono due tipi diversi della stessa affermazione, e un documento che collega una frase sui benefici a una specifica non supporta automaticamente il beneficio. Inoltre, il registro di approvazione e i testi sono elementi differenti: un'affermazione può essere approvata e successivamente reintrodotta da un distributore che redige una propria scheda prodotto. Per questo motivo, i testi di canale devono essere controllati e non soltanto incentivati.
Eliminare le affermazioni dai materiali
La revisione, passo dopo passo
La revisione è un'attività breve e ripetibile, molto meno costosa di una controversia sulla classificazione. L'ordine seguente è quello efficace, perché ogni passaggio dipende dal corretto svolgimento di quello precedente.
-
Raccogliere ogni materiale che contiene una formula su ciò che il prodotto fa per l'utente: materiali grafici, manuale, scheda prodotto, brochure, esposizione per il trade, descrizione nell'app store e testi dei partner.
-
Suddividere ogni formula in una metà descrittiva e una metà relativa a un risultato. «Amplifica il suono di 35 dB» è descrittivo. «Ti aiuta a sentire meglio» è relativo a un risultato.
-
Valutare ogni formula relativa a un risultato. Decidere se rimuoverla, attenuarla trasformandola in una forma descrittiva o mantenerla con prove e una verifica della classificazione a supporto. Registrare la decisione in relazione alla formula, non al documento.
-
Verificare se una formula fa riferimento a una condizione, un sintomo o un gruppo definito con un'esigenza medica e, in tal caso, rimuoverla.
-
Accertare che le formule siano presenti nei testi di canale oltre che nella confezione e collocare la formulazione approvata in un punto che il canale non possa sostituirvi silenziosamente.
-
Registrare la finalità prevista in un documento, in modo che la domanda sulla classificazione disponga di una risposta scritta anziché dedotta.
-
Definire in anticipo cosa accade quando compare una nuova funzionalità o una nuova affermazione e registrarla nel registro delle modifiche, così da attivare automaticamente la revisione anziché doverla ricordare.
Un acquirente che desidera capire come valutare rapidamente una dichiarazione dovrebbe iniziare dal secondo passaggio, perché la distinzione tra descrittivo e risultato compie gran parte del lavoro e richiede il minor tempo.
Cosa stabilire, espressione per espressione
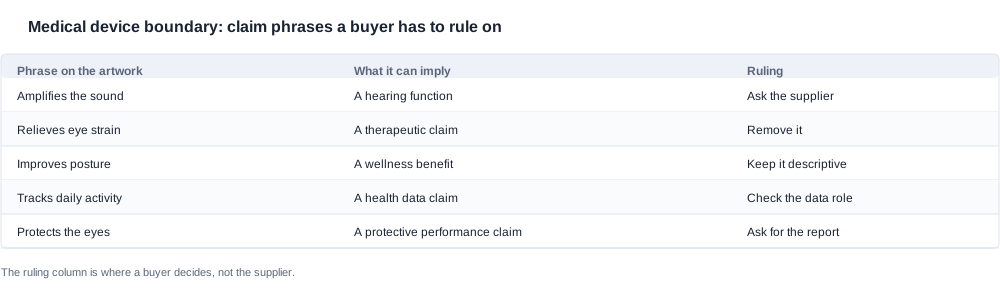
La tabella qui sopra non è un elenco di espressioni vietate. È un elenco delle forme che l'acquirente incontrerà realmente, con la decisione che di solito si applica. La valutazione spetta sempre all'acquirente, perché chi redige il materiale di marketing è chi decide la finalità d'uso e una fabbrica non può prendere questa decisione per conto di un brand.
I tre criteri che vale la pena applicare a ciascuna espressione meritano di essere enunciati separatamente. Il primo è se l'espressione possa essere letta come un'affermazione relativa a un esito di salute da parte di chi non sta cercando espressamente tale esito. Il secondo è se l'espressione descrive ciò che l'hardware fa o ciò che l'utente ottiene. Il è se l'espressione reggereebbe una lettura ad alta voce accanto al prodotto da parte di una persona priva di contesto. Un'espressione che non supera il terzo criterio è un'espressione che un marketplace vi rimanderebbe, e vale la pena eliminarla prima che accada anziché dopo.
La documentazione che deve superare la fase di grafica
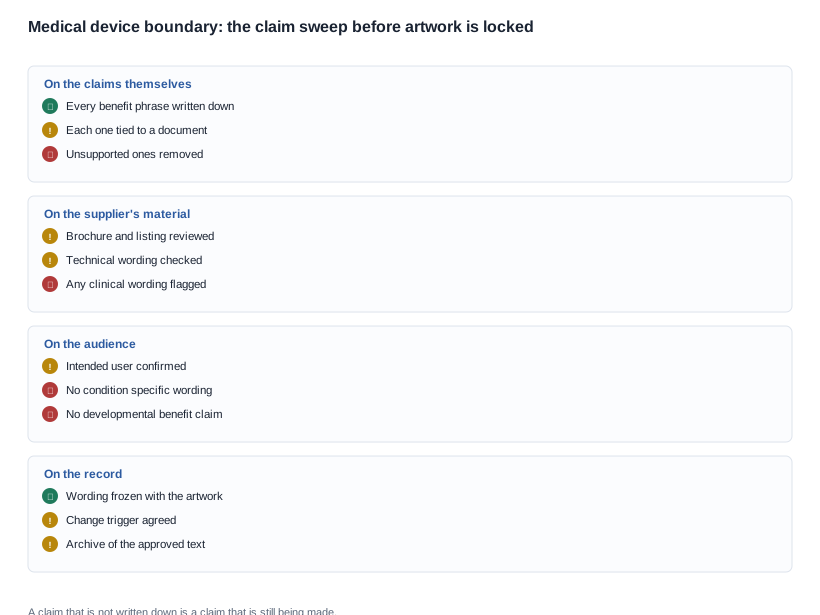
La lista di controllo è organizzata per fase perché le diverse fasi falliscono in modi differenti. Le dichiarazioni falliscono quando una frase sui benefici rimane senza una decisione allegata. I materiali del fornitore falliscono perché sono stati scritti per un mercato diverso. Il pubblico destinatario fallisce quando il testo è stato scritto per un gruppo definito con una necessità medica. La documentazione fallisce quando nessuno è in grado di mostrare cosa è stato approvato e perché.
L'elemento più importante nella pratica è l'archivio delle formulazioni approvate. Una revisione delle dichiarazioni che produce un documento che nessuno riesce a trovare sei mesi dopo non è mai avvenuta, perché la persona successiva che redigerà il testo non saprà cosa è già stato valutato. L'archivio è una cartella, una versione e una data, e non costa nulla.
Il costo della trasgressione e la posizione negoziale
Quattro modi in cui una dichiarazione medica può ricomparire dopo la verifica
I segnali che indicano il ritorno di una dichiarazione sono visibili nei testi dei canali di vendita anziché nel packaging, e l'acquirente che osserva tali testi li troverà per primo.
L'inserzione del distributore stesso. Il brand approva un testo misurato, mentre un partner di canale scrive un'inserzione che promette un beneficio. Il sintomo è una pagina di marketplace che presenta una dichiarazione assente dal packaging. La causa è che il brand ha fornito il prodotto, ma nessuna formulazione approvata. La prevenzione è un unico file di testo approvato che il canale è tenuto a utilizzare e un accordo di canale che stabilisca che la formulazione è fissa.
La descrizione nell'app store. La scheda dello store è scritta per essere persuasiva, perché è questo lo scopo dei testi degli store, e si discosta dal packaging più di quanto faccia quest'ultimo. Il sintomo è una dichiarazione che compare in una recensione dello store. La causa è una superficie di marketing separata con il proprio iter di approvazione. La prevenzione è registrare la descrizione dello store nello stesso registro delle modifiche dei materiali grafici.
La funzionalità arrivata in ritardo. Una nuova funzione viene aggiunta al firmware e insieme a essa viene scritta una descrizione. Il sintomo è una dichiarazione che nessuno ha esaminato, collegata a una funzione che non è mai stata valutata. La causa è un processo di sviluppo delle funzionalità che non coinvolge il marketing. La prevenzione è una regola secondo cui nessuna funzionalità può essere rilasciata senza una verifica delle dichiarazioni.
Il confronto che il cliente effettua. Il packaging è misurato e il prodotto viene confrontato con un concorrente il cui packaging non lo è. Il sintomo è una richiesta di assistenza formulata come domanda sulla salute, ed è qui che questi programmi emergono di solito. La causa è che il testo misurato è stato scritto per la conformità anziché per il cliente. La prevenzione è scrivere un testo misurato che spieghi comunque la funzionalità, in modo che la moderazione non appaia evasiva.
Le formulazioni scritte per la conformità e mai riviste risultano evasive al cliente. Sono un motivo per controllare centralmente il testo e considerare il contenuto approvato un documento soggetto a controllo.
Cosa può e cosa non può fare il fornitore
La conversazione commerciale si divide tra ciò che la fabbrica controlla e ciò che non controlla, e questa distinzione merita di essere precisata perché determina chi è responsabile del rischio. La fabbrica controlla l'hardware, le righe delle specifiche pubblicate, la brochure e le formulazioni tecniche nei propri materiali. Non può decidere la finalità d'uso di un prodotto Private Label, perché essa spetta a chi lo commercializza, né può approvare una dichiarazione per conto di un brand.
Ciò che la fabbrica può fare è rifiutare di fornire materiali contenenti dichiarazioni non approvate dal brand, fornire una scheda tecnica neutra e segnalare qualsiasi dichiarazione presente nei testi del brand che superi il limite consentito. Ciò che non può fare è garantire che un distributore a valle non ne scriva una.
Le domande da porre a un fornitore sono quindi brevi e riguardano i materiali anziché l’hardware. La soluzione commercialmente sensata è inserire le formulazioni approvate nel contratto di acquisto, concedere alla fabbrica il diritto di trattenere i materiali che le contraddicono e mantenere la determinazione della classificazione dalla parte dell’acquirente, dove le compete. Un fornitore che si offre di scrivere la dichiarazione per il brand sta assumendosi una determinazione che non gli spetta.
Il costo totale di questa gestione è ridotto ed è concentrato nella fase iniziale. Una giornata di revisione e un file di testo controllato non comportano alcun costo, mentre contrastano un rischio la cui entità dipende da un calendario anziché da una sanzione.
Una revisione delle dichiarazioni svolta passo dopo passo e il limite di ciò che pubblichiamo
Una revisione ipotetica delle dichiarazioni, passo dopo passo
Quanto segue è un esempio, non un caso reale. Non viene descritto alcun cliente né indicati dati specifici; modello, materiali e canali sono ipotizzati allo scopo di mostrare come viene articolata una revisione delle dichiarazioni.
Lo scenario. Un acquirente sta lanciando in due mercati un modello a conduzione ossea della gamma, tramite un distributore che redige autonomamente la propria scheda e tramite un app store in cui la descrizione del prodotto viene scritta separatamente.
Primo passo: la posizione nel catalogo. L’acquirente decide anzitutto quale modello della gamma presenta il rischio di dichiarazioni più elevato e consulta la riga pubblicata: una batteria da 200 mAh, un tempo di ricarica pari o inferiore a due ore, un’autonomia di circa sette ore, la ricarica Type-C e un guadagno di amplificazione dichiarato di 35 dB. L’acquirente conferma che il catalogo non presenta alcun posizionamento medico, acustico o terapeutico; la revisione non riguarda quindi ciò che ha dichiarato il fornitore, ma ciò che dirà il canale dell’acquirente stesso.
Secondo passo: i materiali. L’acquirente raccoglie i file grafici del packaging, il manuale, la bozza della scheda del distributore e la descrizione dello store, quindi divide ogni frase in una parte descrittiva e in una parte riferita al risultato. La bozza del distributore trasforma il dato di 35 dB in una frase sull’udito, mentre la descrizione dello store trasforma le richieste relative a postura e distanza in un’affermazione sulla correzione di un’abitudine.
Terzo passo: le decisioni. Le frasi descrittive restano. La frase sull’udito viene rimossa, perché è disponibile la forma descrittiva mentre quella riferita al risultato modificherebbe la classificazione. La frase sulla postura viene attenuata per essere adeguata ai dati supportati dalle righe pubblicate. I testi del distributore e dello store vengono sostituiti con le formulazioni approvate, che vengono distribuite come un unico file controllato.
Quarto passo: la documentazione. L’acquirente annota la finalità d’uso prevista, registra una determinazione della classificazione per il modello così configurato e inserisce la descrizione dello store e la scheda del distributore nel registro delle modifiche. La successiva funzionalità da aggiungere viene sottoposta allo stesso controllo.
Quinto passo: il compromesso. Il distributore obietta che i testi sobri non venderanno. L’acquirente mantiene la propria posizione e offre come alternativa formulazioni approvate che il distributore può utilizzare senza apportare modifiche. Il distributore accetta, e la lezione di questo programma è che i testi approvati devono essere forniti al canale, non semplicemente limitati.
Le specifiche che pubblichiamo e le dichiarazioni che non faremo
C’è un limite che non aiuteremo un acquirente a superare, ed è giusto indicarlo prima che il catalogo venga letto come se contenesse informazioni che non contiene. Per nessun modello pubblichiamo posizionamenti medici, acustici, terapeutici o legati allo sviluppo; non formuliamo dichiarazioni mediche, non disponiamo di autorizzazioni per dispositivi medici e non aiuteremo a posizionare un prodotto in modo da implicare un beneficio medico o un risultato sulla salute. Il dato di 35 dB nella voce relativa agli occhiali a conduzione ossea è pubblicato come specifica hardware e resta tale. Pubblichiamo invece la normale specifica tecnica: la capacità della batteria, il tempo di ricarica, l’autonomia, il metodo di ricarica, la versione Bluetooth quando presente nella riga, la classe di risoluzione, la marcatura IP54 sul V06 e sull’S7; spetta invece all’acquirente decidere sulla formulazione presente nei file grafici.
Indicheremo inoltre apertamente agli acquirenti dove si trova realmente il rischio in questa categoria. Non è nel catalogo né nei materiali della fabbrica, ma nei testi interposti tra la fabbrica e il cliente: la scheda, la descrizione dello store e la pagina del distributore, scritti per convincere e non sottoposti a revisione.
La conseguenza della nostra posizione è che non approveremo alcuna dichiarazione per voi e non produrremo una formulazione clinica. Ciò che faremo è pubblicare la specifica, individuare nei vostri materiali una frase che riteniamo superi un limite e assicurarci che la terminologia relativa ai dispositivi corrisponda a quella della documentazione.
La revisione frase per frase da svolgere questa settimana
Se state working su questo aspetto, il prossimo passo è breve e preciso. Inviate i modelli, la bozza dell’artwork, il testo dell’annuncio e la configurazione dei canali, quindi richiedete una revisione frase per frase dei materiali. Vi indicheremo quali dati pubblicati esistono, quali dichiarazioni sono vicine a un dato pubblicato e quali non lo sono, e dove una frase nei vostri testi viene percepita come un esito per la salute.
L’articolo sulla delimitazione dei dispositivi medici e verifica dell’applicabilità delle dichiarazioni analizza la questione dell’ambito di applicazione, l’articolo sulla delimitazione dei dispositivi medici e documentazione delle dichiarazioni descrive le evidenze su cui si basa una determinazione di classificazione e l’articolo sulle delimitazioni dei dispositivi medici e miti comuni relativi alle dichiarazioni affronta le convinzioni che più spesso lasciano una dichiarazione senza revisione. Il pilastro sulla delimitazione dei dispositivi medici contiene l’insieme dei requisiti.
Inviateci i materiali e vi diremo quali frasi sono difendibili e quali modificano il modello commerciale.


