
La frontière entre le statut de dispositif médical et les allégations constitue la question la plus lourde de conséquences qu’une marque de lunettes connectées puisse se tromper, et elle est lourde de conséquences parce que la réponse modifie l’ensemble du modèle commercial, au lieu de simplement ajouter un dossier à la fin d’un autre. Un document oublié n’est qu’un problèmeMineur. Un produit classé comme dispositif médical est un autre produit, avec un autre calendrier, une autre structure de coûts, une autre situation assurance et d’autres exigences à satisfaire avant l’expédition du moindre exemplaire.
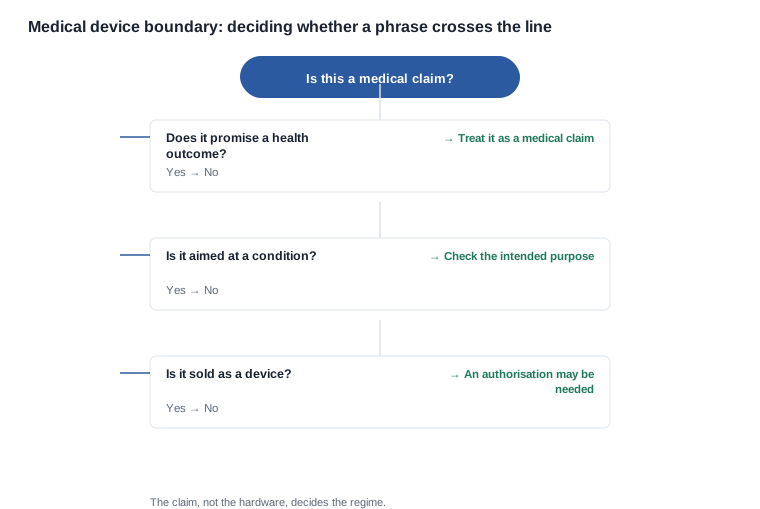
La frontière elle-même est tracée en un seul endroit: les allégations. Ni les capteurs, ni la conception du circuit, ni le facteur de forme, ni le prix. Un dispositif relève du régime médical selon la finalité qui lui est attribuée dans sa présentation, et cette finalité est déterminée par ce que le fabricant déclare — sur l’étiquette, dans la documentation, dans le matériel promotionnel et dans les supports commerciaux. C’est dans cette dernière catégorie que la plupart des programmes de lunettes trébuchent, car les textes de fiche produit et les brochures destinés aux professionnels sont rédigés par des personnes qui ne pensent pas au classement.
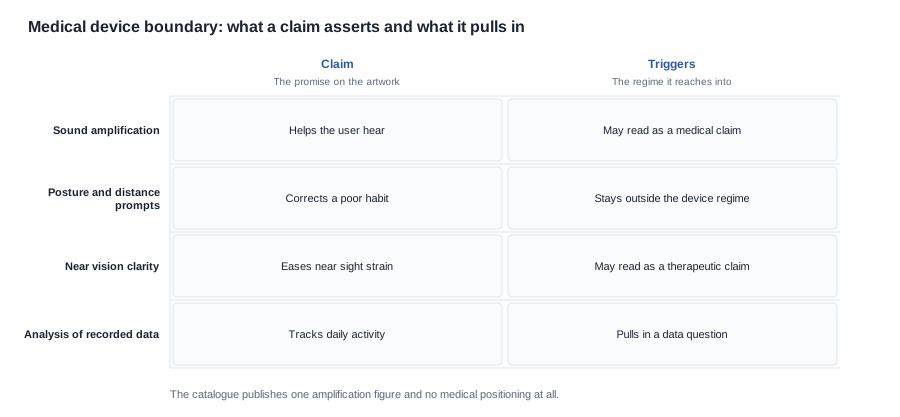
Frontière du dispositif médical: ce sont les allégations, et non le matériel, qui déterminent le régime
Ce qui doit être tranché avant la validation des visuels
Trois conclusions éviteront aux acheteurs des ennuis dans cette catégorie. Premièrement, la question réglementaire trouve sa réponse dans la finalité prévue, et celle-ci inclut le matériel promotionnel et commercial: vos propres textes de fiche produit constituent donc des preuves réglementaires et doivent être rédigés en conséquence. Deuxièmement, le seuil de franchissement de la frontière est une allégation relative à un résultat de santé, et non une capacité technique: un dispositif qui mesure quelque chose n’est pas un dispositif médical, tandis qu’un dispositif qui prétendant améliorer quelque chose peut l’être. Troisièmement, la conséquence pratique d’une erreur n’est pas une amende, mais un décalage de calendrier, car la voie de conformité applicable à un dispositif médical correspond à un programme distinct, avec ses propres preuves, sa propre revue et sa propre file d’attente.
Avant de commander quoi que ce soit, les signaux d’alerte qu’il convient de nommer sont une page marketing qui promet un résultat de santé et un texte destiné aux distributeurs que personne ne relit. La consigne qui suit est simple et peu coûteuse: recensez toutes les formulations d’avantages apparaissant dans l’ensemble du matériel — visuels, manuel, fiche produit, brochure, stand de salon professionnel — et tranchez chacune d’elles avant la validation des visuels. Cette décision porte sur la formulation, et non sur les essais, et peut être prise en un après-midi.
L’acheteur qui tranche les allégations et le risque qu’il assume
Le lecteur est un responsable de la conformité côté marque, un directeur des achats ou un acheteur de canal qui s’apprête à lancer un produit sur un marché où les formulations liées à la santé sont courantes et où la frontière est étroitement surveillée. Certains lancent un produit doté d’une fonctionnalité voisine — une caméra, un capteur de posture, un parcours audio — et souhaitent savoir à quel point ils peuvent le positionner près de la limite sans changer de modèle commercial. D’autres ont hérité d’un produit dont le marketing a été rédigé par un partenaire et cherchent à déterminer, tardivement, si les allégations peuvent être maintenues.
Ce que ce lecteur doit gérer n’est pas une amende réglementaire, mais le risque qu’une allégation figurant sur les visuels crée une obligation que l’organisation ne peutDadresser, à un stade du programme où le calendrier ne peut plus l’absorber. Ce risque est asymétrique: retirer une formulation coûte une réimpression des visuels, tandis que conserver une formulation ayant été interprétée comme une allégation médicale impose un programme de conformité, un calendrier d-organisme notifié, un dossier de preuves cliniques et une date de lancement repoussée de plusieurs trimestres.
Il existe également une dimension réputationnelle qu’un acheteur B2B doit intégrer à son calcul, même si elle ne figure pas au dossier de conformité. Un produit commercialisé au moyen d’une allégation thérapeutique qui se comporte ensuite comme un produit grand public est une source de réclamations, et le canal par lequel la réclamation arrive est généralement celui qui a fourni les textes marketing. L’examen des allégations est donc aussi un examen du fournisseur.
Pourquoi le franchissement de la limite modifie le modèle commercial
La raison pour laquelle cette question mérite toute l’attention qu’on lui accorde est que la différence entre les deux modèles ne se résume pas à un dossier. Dans le cas courant, un fabricant met un produit sur le marché en compilant un dossier technique, en établissant une déclaration, en apposant un marquage et en conservant les preuves pendant une période définie. Il s’agit d’un travail proportionné, qu’une usine compétente réalise de manière routinière.
Dans le cas d’un dispositif médical, le produit exige une détermination de sa classification, une finalité intended documentée, une évaluation de la conformité pouvant impliquer un organisme notifié selon la classe, une documentation technique nettement plus volumineuse, une évaluation clinique, un représentant sur le marché, un enregistrement, une surveillance post-commercialisation et un processus de vigilance. Chacun de ces éléments constitue un programme avec une durée et un coût, et aucun ne peut être accéléré par l’achat d’un plus grand nombre d’unités.
La conséquence commerciale est la partie que les acheteurs sous-estiment. Un produit reclassé ne peut pas simplement être mis en attente pendant la constitution du dossier; il ne peut pas être vendu tant que la procédure n’est pas achevée, et un canal commercial planifié autour d’une date de lancement doit être entièrement repensé. L’économie unitaire est également différente, car le coût des justificatifs est réparti sur un volume désormais déterminé par le coût et non par le marché.
C’est pourquoi la question des allégations relève de l’étape de spécification, et non de celle de création visuelle. À l’étape de spécification, le retrait d’une allégation coûte un paragraphe. À l’étape de création visuelle, il coûte une réimpression. À l’étape du lancement, il coûte le lancement.
Les règles qui établissent la limite et la place de notre propre catalogue
Ce sur quoi reposent réellement les deux régimes
Deux systèmes réglementaires sont importants pour un acheteur qui commercialise un produit de lunettes connectées sur le marché européen ou américain, et les deux reposent sur le même point pivotal. Dans l’Union européenne, un produit est un dispositif médical lorsque sa finalité intended, telle que déclarée par le fabricant sur l’étiquette, dans la documentation, dans le matériel promotionnel ou commercial, consiste à diagnostiquer, prévenir, surveiller, prédire, pronosticer, traiter ou atténuer une maladie. La définition est délibérément large, et le mécanisme par lequel elle capture un produit grand public est la phrase marketing plutôt que la nomenclature des composants. Le régime américain fonctionne selon une logique similaire et considère que la présentation d’un produit comme un dispositif sans l’autorisation requise constitue un étiquetage trompeur, conformément à la disposition 21 CFR 800.30.
Deux conséquences pratiques en découlent pour une équipe achats, et toutes deux concernent des documents plutôt que du matériel. Premièrement, le matériel promotionnel fait partie du dossier de classification; il ne peut donc pas être rédigé par une fonction distincte sans une étape de validation. Deuxièmement, la classification est une détermination qui doit être documentée, et non une hypothèse qui peut rester implicite parce que le matériel ressemble à de l’électronique grand public.
Un acheteur doit également savoir ce qui n’est pas couvert par cette question. La sécurité électrique, la protection contre les intrusions, la composition chimique, la conformité radio et la documentation relative au transport sont toutes de véritables obligations pour un produit de lunettes connectées, et aucune n’est influencée par le fait que le marketing affirme que le produit améliore votre posture. Le fait de les distinguer permet à l’acheteur de mener les deux chantiers en parallèle plutôt que de les fusionner.
La ligne des 35 dB et la raison pour laquelle elle représente un risque lié aux allégations plutôt qu’une caractéristique
Notre catalogue fournit un exemple concret qu’il convient d’aborder avec précision plutôt qu’avec inquiétude. L’une des références de la gamme est un modèle de lunettes à conduction osseuse. Les caractéristiques publiées sont une batterie de 200 mAh, un temps de recharge de deux heures ou moins, une autonomie nominale d’environ sept heures, une méthode de recharge Type-C et une seule valeur indiquée comme un gain d’amplification de 35 dB. Il s’agit de l’intégralité des caractéristiques publiées pour cette référence.
Ce que le catalogue ne contient pas, après vérification de l’ensemble de ses trente-trois pages de texte, c’est la moindre formulation médicale, auditive, thérapeutique, de bien-être, de vision de près ou de traitement. Les termes dispositifs médicaux, prothèses auditives, audition, vision de près, traitement et protection de la santé n’apparaissent pas du tout dans le texte du catalogue. Il n’y a aucune classification réglementaire, aucune donnée clinique, aucune déclaration de finalité intended et aucune allégation d’effet thérapeutique associée à cette référence ou à un autre modèle de la gamme.
La position du catalogue est donc défendable, et le risque réside entièrement dans ce qui se passe ensuite. Un gain d’amplification de 35 dB indiqué pour un produit à conduction osseuse est exactement le type de chiffre qu’un rédacteur d’annonce, un distributeur ou un modèle de place de marché transformera en phrase à propos de l’audition. « Amplifie le son de 35 dB » est une caractéristique technique. « Vous aide à mieux entendre » est une allégation de bienfait, et une telle allégation auditive constitue le chemin le plus rapide d’un produit grand public vers le régime des dispositifs médicaux. La limite entre les deux n’est pas tracée par le chiffre, mais par la phrase qui le contient.
Cette distinction constitue l'élément le plus utile qu’un acheteur puisse retenir de ce sujet, et elle s’applique à tous les modèles de la gamme, et pas uniquement au modèle à conduction osseuse. Un chiffre caractéristique est un fait concernant le matériel. Une phrase d’avantage est une affirmation sur ce que le matériel apporte à l’utilisateur, et c’est cette phrase qui est réglementée.
Les critères qu’un acheteur applique à une affirmation avant sa mise en page
Le formulaire d’examen et à quoi ressemble une réponse consultée rapidement
Une affirmation est tranchée, et non négociée, et le tableau ci-dessous présente le formulaire utilisé par un acheteur pour effectuer cette évaluation. Chaque ligne indique comment la formule est mesurée, ce qu’elle doit satisfaire et à quoi ressemble une réponse faible, afin que la même formulation puisse être appliquée aux visuels, aux fiches produit, aux brochures et aux descriptions de magasin. Une affirmation qui ne peut pas être évaluée selon ces critères n’a pas été examinée, mais seulement survolée, et cette différence se révèle plus tard dans un questionnaire client.
| Critère à vérifier | Mode d’évaluation | Seuil à atteindre | Manifestation d’une réponse faible |
|---|---|---|---|
| Formulation du résultat | Lire chaque phrase d’avantage et la classer comme descriptive ou axée sur un résultat. | Toute formulation axée sur un résultat est interdite, sauf si elle est étayée et autorisée. | Une phrase qui promet une amélioration sans joindre de preuve. |
| Référence à une pathologie | Rechercher toute mention d’une pathologie, d’un symptôme ou d’un diagnostic. | Aucune pathologie n’est mentionnée dans les supports. | Une phrase décrivant une pathologie désignée. |
| Spécificité du public | Vérifier si le texte s’adresse à un groupe défini ayant un besoin. | Le public est décrit par une activité, et non par une pathologie. | Un texte rédigé pour des personnesCRIBant d’un problème précis. |
| Registre de l’usage prévu | Demander si l’usage prévu du modèle fait l’objet d’un document écrit. | Un document précise l’usage prévu du produit. | Un usage prévu qui n’est qu’indiqué par le marketing. |
| Lien entre caractéristique et affirmation | Rattacher chaque phrase d’avantage à un chiffre publié. | Chaque phrase est directement reliée à un chiffre publié. | Une phrase ne reposant sur aucun chiffre publié. |
| Supports du fournisseur | Examiner la brochure, le modèle de fiche produit et le présentoir professionnel. | Chacun est vérifié et les formules à risque sont signalées. | Un texte partenaire envoyé sans examen. |
| Textes des distributeurs | Examiner les textes utilisés par les partenaires de distribution. | Les textes de distribution sont approuvés au niveau central et ne peuvent pas être librement modifiés. | Des textes de distribution rédigés indépendamment par chaque partenaire. |
| Textes des développeurs et des magasins | Examiner la description utilisée sur le magasin d’applications. | La description du magasin correspond à la formulation approuvée. | Une description de magasin plus-prometteuse que l’emballage. |
| Registre d’approbation des affirmations | Vérifier qu’une affirmation a été approuvée et identifier l’approbateur. | Chaque affirmation approuvée porte un nom et une date. | Une approbation consignée dans un message introuvable ultérieurement. |
| Gestion des modifications | Demander ce qui se produit lorsqu’une nouvelle fonctionnalité est ajoutée. | Toute nouvelle fonctionnalité déclenche l’examen des affirmations avant son lancement. | Des fonctionnalités ajoutées sans examen marketing. |
| Détermination du classement | Demander si un classement a été enregistré pour le modèle. | Une détermination existe et couvre la configuration livrée. | L’hypothèse que le produit est un dispositif grand public. |
| Motif de retrait | Demander ce qui entraînerait le retrait d’une affirmation. | Un motif est défini et un processus permet d’agir en conséquence. | Aucun processus, si bien que l’affirmation reste en vigueur jusqu’à ce que quelqu’un la conteste. |
Deux lignes de cette liste sont régulièrement confondues, et cette confusion Leads à une réponse erronée. Un chiffre caractéristique et une phrase d’avantage ne relèvent pas du même type d’affirmation, et un document qui relie une phrase d’avantage à une caractéristique ne justifie pas pour autant cet avantage. Par ailleurs, le registre d’approbation et le texte sont deux éléments distincts: une affirmation peut être approuvée puis réintroduite par un distributeur qui rédige sa propre fiche produit, d’où la nécessité de contrôler les textes de distribution plutôt que de se contenter de les encourager.
Éliminer les affirmations des supports
Le processus, étape par étape
Ce processus est court et reproductible, et il revient bien moins cher qu’un litige relatif au classement. L’ordre ci-dessous est celui qui fonctionne, car chaque étape dépend de la réalisation de la précédente.
-
Rassembler tous les supports contenant une formulation sur ce que le produit apporte à l’utilisateur: visuels, manuel, fiche produit, brochure, présentoir professionnel, description du magasin d’applications et textes des partenaires.
-
Diviser chaque formulation en deux parties: une partie descriptive et une partie axée sur un résultat. « Amplifie le son de 35 dB » est descriptif. « Vous aide à mieux entendre » est axé sur un résultat.
-
Trancher chaque formulation axée sur un résultat: la supprimer, l’atténuer sous une forme descriptive, ou la conserver avec des preuves et une vérification du classement. Consigner la décision au niveau de la formulation, et non du document.
-
Vérifier si une formulation renvoie à une pathologie, à un symptôme ou à un groupe défini ayant un besoin médical, et la supprimer si c’est le cas.
-
Établir si les formulations sont également présentes dans les textes de distribution et pas seulement sur l’emballage, et placer la formulation approuvée à un endroit où la distribution ne puisse pas la remplacer discrètement.
-
Consigner l’usage prévu dans un document, afin que la question du classement dispose d’une réponse écrite plutôt que déduite.
-
Convenir de ce qui se produit lorsqu’une nouvelle fonctionnalité ou une nouvelle affirmation apparaît, et l’inscrire au registre des modifications afin qu’elle déclenche automatiquement le processus, au lieu d’être mémorisée.
Un acheteur qui veut savoir comment évaluer rapidement une allégation devrait commencer par l’étape deux, car la distinction entre formulation descriptive et formulation liée à un résultat fait l’essentiel du travail et demande le moins de temps.
Ce sur quoi statuer, formule par formule
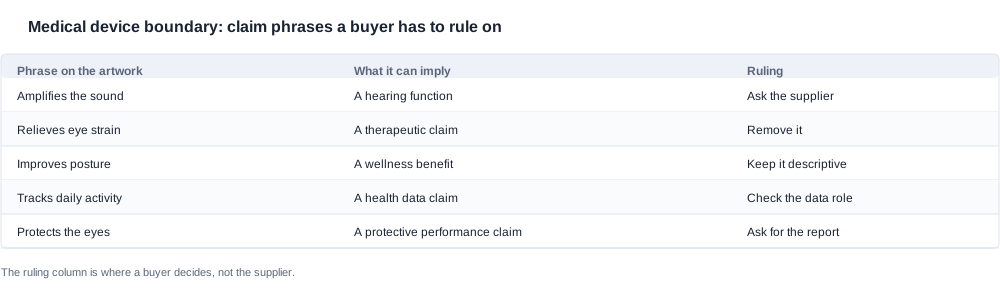
Le tableau ci-dessus n’est pas une liste de formulations interdites. C’est une liste des formes qu’un acheteur rencontrera réellement, avec la décision qui s’applique généralement. L’appréciation revient toujours à l’acheteur, car la partie qui rédige le marketing est celle qui définit l’usage prévu, et une usine ne peut pas prendre cette décision à la place d’une marque.
Il convient d’énoncer séparément les trois critères à appliquer à chaque formule. Le premier consiste à déterminer si la formule pourrait être interprétée comme une affirmation relative à un résultat de santé par une personne qui n’en cherche pas. Le deuxième consiste à déterminer si la formule décrit ce que fait le matériel ou ce dont bénéficie l’utilisateur. Le troisième consiste à déterminer si la formule résiste à une lecture à voix haute à côté du produit par une personne sans contexte. Une formule qui échoue au troisième critère est une formule qu’une marketplace vous reprochera, et il vaut mieux la supprimer avant que cela n’arrive plutôt qu’après.
Le dossier qui doit survivre à la phase de création visuelle
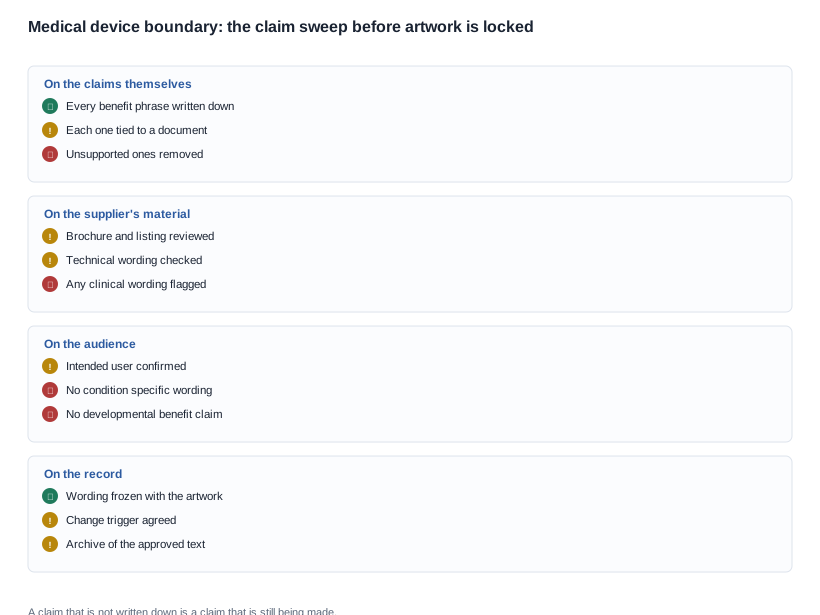
La liste de contrôle est organisée par phase, car les différentes phases échouent de manières distinctes. Les allégations elles-mêmes échouent lorsqu’une phrase sur les bénéfices est conservée sans décision associée. Le contenu du fournisseur échoue parce qu’il a été rédigé pour un autre marché. Le public échoue lorsque le texte est rédigé pour un groupe défini ayant un besoin médical. Le dossier échoue lorsque personne ne peut montrer ce qui a été approuvé et pourquoi.
L’élément qui compte le plus dans la pratique est l’archive des formulations approuvées. Un examen des allégations qui produit un document introuvable six mois plus tard n’a jamais eu lieu, car la personne qui rédigera ensuite les textes ne saura pas quelles allégations ont déjà été évaluées. L’archive se compose d’un dossier, d’une version et d’une date, et ne coûte rien.
Le coût du franchissement de la limite et la position de négociation
Les quatre façons dont une allégation médicale revient après la vérification
Les signes indiquant qu’une allégation est revenue sont visibles dans les textes des canaux de distribution plutôt que sur l’emballage, et l’acheteur qui surveille ces textes les repérera en premier.
La propre fiche du distributeur. La marque approuve des textes mesurés, tandis qu’un partenaire de distribution rédige une fiche qui promet un bénéfice. Le symptôme est une page de marketplace présentant une allégation que l’emballage ne contient pas. La cause est que la marque a fourni un produit, mais aucun texte approuvé. La solution consiste à fournir un unique fichier de texte approuvé que le canal de distribution est tenu d’utiliser, ainsi qu’un accord de distribution précisant que les formulations sont fixes.
La description dans la boutique d’applications. La fiche de la boutique est rédigée de manière persuasive, car c’est précisément l’objectif des textes de boutique, et elle s’écarte davantage de l’emballage. Le symptôme est une allégation qui apparaît dans un avis publié sur la boutique. La cause est l’existence d’un support marketing distinct, doté de son propre circuit d’approbation. La solution consiste à inscrire la description de la boutique dans le même registre de modifications que la création visuelle.
La fonctionnalité arrivée tardivement. Une nouvelle fonction est ajoutée au micrologiciel, accompagnée d’une description de fonctionnalité. Le symptôme est une allégation que personne n’a examinée, associée à une fonction qui n’a jamais été évaluée. La cause est un processus de développement des fonctionnalités qui n’implique pas le marketing. La solution consiste à établire qu’aucune fonctionnalité ne peut être lancée sans une vérification des allégations.
La comparaison effectuée par le client. L’emballage est mesuré, tandis que le produit est comparé à un concurrent dont l’emballage ne l’est pas. Le symptôme est une demande d’assistance formulée comme une question de santé, et c’est là que ces programmes ressurgissent généralement. La cause est que les textes mesurés ont été rédigés en vue de la conformité plutôt que pour le client. La solution consiste à rédiger des textes mesurés qui expliquent néanmoins la fonctionnalité, afin que la prudence adopted ne soit pas perçue comme une tentative d’esquive.
Les formulations rédigées en vue de la conformité et jamais réexaminées donnent au client l’impression d’une esquive. Elles justifient un contrôle centralisé des formulations et le traitement du texte approuvé comme un élément soumis à gestion des versions.
Ce que le fournisseur peut et ne peut pas faire à ce sujet
La discussion commerciale se répartit entre ce que l’usine contrôle et ce qu’elle ne contrôle pas, et cette distinction mérite d’être précisée, car elle détermine qui assume le risque. L’usine contrôle le matériel, les lignes de spécifications publiées, la brochure et les formulations techniques de son propre contenu. Elle ne peut pas définir l’usage prévu d’un produit vendu sous une marque privée, car cet usage appartient à la personne qui le commercialise, et elle ne peut pas approuver une allégation au nom de la marque.
Ce que l’usine peut faire, c’est refuser de fournir des supportsmaterials contenant une allégation que la marque n’a pas approuvée, fournir une fiche technique neutre et signaler une allégation présente dans les propres supports de la marque qui franchit la limite. En revanche, elle ne peut pas garantir qu’un distributeur en aval ne formulera pas une telle allégation.
Les questions à poser à un fournisseur sont donc succinctes, et elles portent sur les supports plutôt que sur le matériel. L’organisation commercialement raisonnable consiste à inscrire la formulation approuvée dans le contrat d’achat, à accorder à l’usine le droit de retenir les supports qui la contredisent et à conserver la détermination de la classification du côté de l’acheteur, là où elle relève. Un fournisseur qui propose de rédiger l’allégation à la place de la marque accepte de prendre en charge une détermination qui ne lui revient pas.
Le coût total de cette gestion est faible et concentré au départ. Une journée d’examen et un fichier texte contrôlé ne coûtent rien, et ces mesures permettent de limiter un risque dont l’ampleur dépend d’un calendrier plutôt que d’une pénalité.
Un examen des allégations et la limite de ce que nous publions
Un examen hypothétique des allégations, étape par étape
Ce qui suit est un exemple, et non une étude de cas. Aucun client n’est décrit, aucun chiffre n’est avancé, et le modèle, les matériaux et les canaux sont supposés uniquement pour illustrer la séquence d’un examen des allégations.
Le scénario. Un acheteur lance un modèle à conduction osseuse de la gamme sur deux marchés: via un distributeur qui rédige sa propre fiche et dans une boutique d’applications où la description du produit est rédigée séparément.
Étape un: le positionnement dans le catalogue. L’acheteur détermine d’abord quel modèle de la gamme présente le risque d’allégation le plus élevé, puis lit la ligne publiée à son sujet: une batterie de 200 mAh, un temps de recharge de deux heures ou moins, une autonomie d’environ sept heures, une recharge Type-C et un gain d’amplification publié de 35 dB. L’acheteur confirme que le catalogue ne comporte aucun positionnement médical, auditif ou thérapeutique; l’examen ne porte donc pas sur une divergence entre les déclarations du fournisseur et les siennes, mais sur ce que son propre canal dira.
Étape deux: les supports. L’acheteur rassemble les maquettes d’emballage, le manuel, le projet de fiche du distributeur et la description de la boutique, puis divise chaque phrase en deux parties: descriptives et liées au résultat. Le projet du distributeur transforme le chiffre de 35 dB en une phrase sur l’audition, tandis que la description de la boutique transforme les indications de posture et de distance en une déclaration selon laquelle le produit corrige une habitude.
Étape trois: les décisions. Les phrases descriptives sont conservées. La phrase sur l’audition est retirée, car la formulation descriptive est disponible et que la formulation liée au résultat modifierait la classification. La phrase sur la posture est atténuée afin de correspondre aux lignes publiées. Les textes du distributeur et de la boutique sont remplacés par le texte approuvé, lequel est distribué sous la forme d’un unique fichier contrôlé.
Étape quatre: le dossier. L’acheteur consigne l’usage prévu, enregistre une détermination de la classification pour le modèle configuré et inscrit la description de la boutique et la fiche du distributeur dans le registre des modifications. Chaque nouvelle fonctionnalité ajoutée est soumise au même examen.
Étape cinq: le compromis. Le distributeur e que le texte sobre ne vendra pas. L’acheteur maintient sa position et propose au distributeur un texte approuvé qu’il peut utiliser sans le modifier. Le distributeur accepte, et l’enseignement de ce programme est que le texte approuvé doit être transmis au canal, et pas seulement restreint.
Les spécifications que nous publions et les allégations que nous ne ferons pas
Il existe une limite que nous n’aiderons pas un acheteur à franchir. Il convient de la nommer avant que le catalogue ne soit lu comme s’il contenait des informations qu’il ne contient pas. Nous ne publions aucun positionnement médical, auditif, thérapeutique ou développemental pour aucun modèle, ne formulons aucune allégation médicale, ne détenons aucune autorisation d’exploitation de dispositif médical et n’aiderons pas à positionner un produit d’une manière qui laisse entendre un bénéfice médical ou un résultat sur la santé. Le chiffre de 35 dB indiqué pour le modèle à conduction osseuse est publié comme une spécification technique et le reste. Ce que nous publions, c’est la spécification ordinaire: la capacité de la batterie, le temps de recharge, l’autonomie, le mode de recharge, la version de Bluetooth lorsque la ligne correspondante existe, la classe de résolution, le marquage IP54 du V06 et du S7. Quant à la mention figurant sur les maquettes, l’acheteur est libre de statuer à son sujet.
Nous dirons également sans détour à l’acheteur où se situe réellement le risque dans cette catégorie. Il ne se trouve ni dans le catalogue ni dans les supports de l’usine. Il se trouve dans les textes situés entre l’usine et le client: la fiche, la description de la boutique et la page du distributeur, rédigés à des fins de persuasion et sans être examinés par quiconque.
La conséquence de notre position est que nous n’approuverons aucune(allégation pour vous et ne produirons aucun libellé clinique. Ce que nous ferons, c’est publier la spécification, signaler une formulation dans votre matériel qui, selon nous, franchit une limite et nous assurer que la formulation relative aux unités correspond à celle de la documentation.
L’analyse exhaustive des formulations à effectuer cette semaine
Si vous travaillez sur ce dossier dès maintenant, l’étape suivante est courte et précise. Envoyez les modèles, l’arborescence définitive, le texte de la fiche produit et l’organisation des canaux, puis demandez une révision formulation par formulation du matériel. Nous vous indiquerons quelles données publiées existent, quelles allégations se situent à un cheveu d’une donnée publiée et lesquelles ne le sont pas, ainsi que les endroits où une formulation de votre texte pourrait être interprétée comme un résultat de santé.
L’article contrôle de l’applicabilité du statut de dispositif médical et des allégations examine la question de la délimitation du périmètre, l’article documentation relative à la délimitation du statut de dispositif médical et aux allégations présente les éléments sur lesquels repose une décision de classification, et l’article idées reçues courantes relatives à la délimitation du statut de dispositif médical et aux allégations traite des croyances qui empêchent le plus souvent l’examen d’une allégation. Le pilier de la délimitation du statut de dispositif médical contient l’ensemble des exigences.
Envoyez-nous le matériel, et nous vous dirons quelles formulations sont défendables et lesquelles modifient le modèle commercial.


